단백질 데이터 뱅크(PDB)의 표준 결정 구조인 유비퀴틴(Ubiquitin, PDB ID: 1UBQ)을 대상으로 1차 물리 힘장 완화(HanjariNebula)에 이어 2차 결정학적 기하 구속 정제(CosmicDistiller)를 연속 적용한 최종 벤치마크 결과입니다.
1. 단계별 정제 파이프라인 및 실행 환경
-
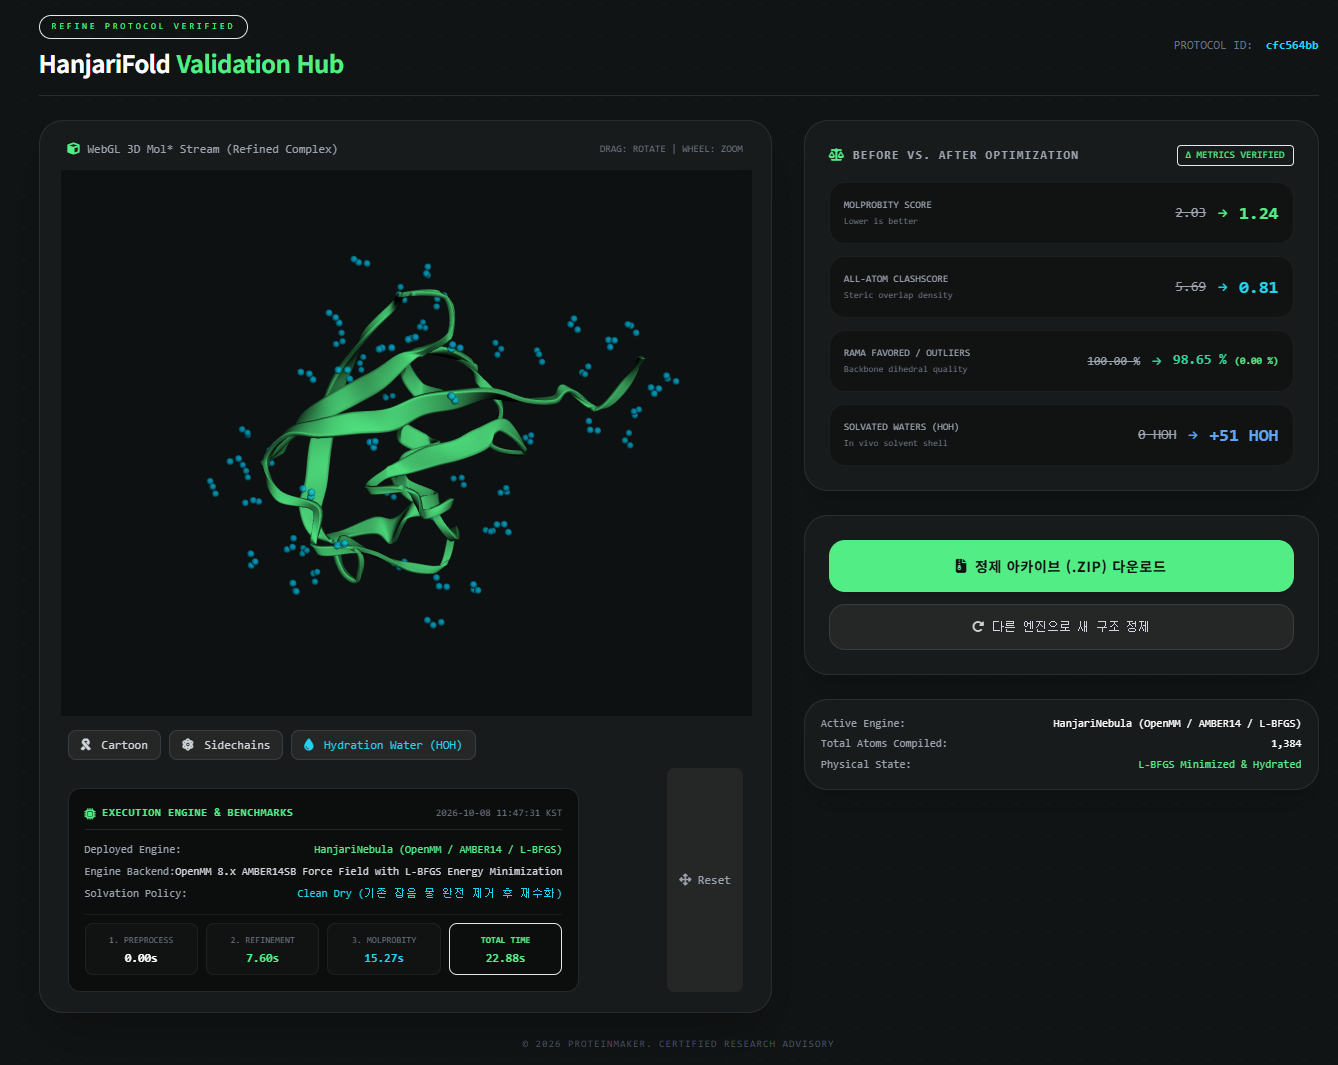
1단계 (물리 역학 기반 완화 – HanjariNebula):
-
엔진:
OpenMM 8.x AMBER14SB Force Field with L-BFGS Energy Minimization -
목적: 원시 결정 구조의 비물리적 입체 장애(Steric clash) 급속 해소 및 기초 수화 쉘 형성
-
소요 시간: 22.88초
-
-
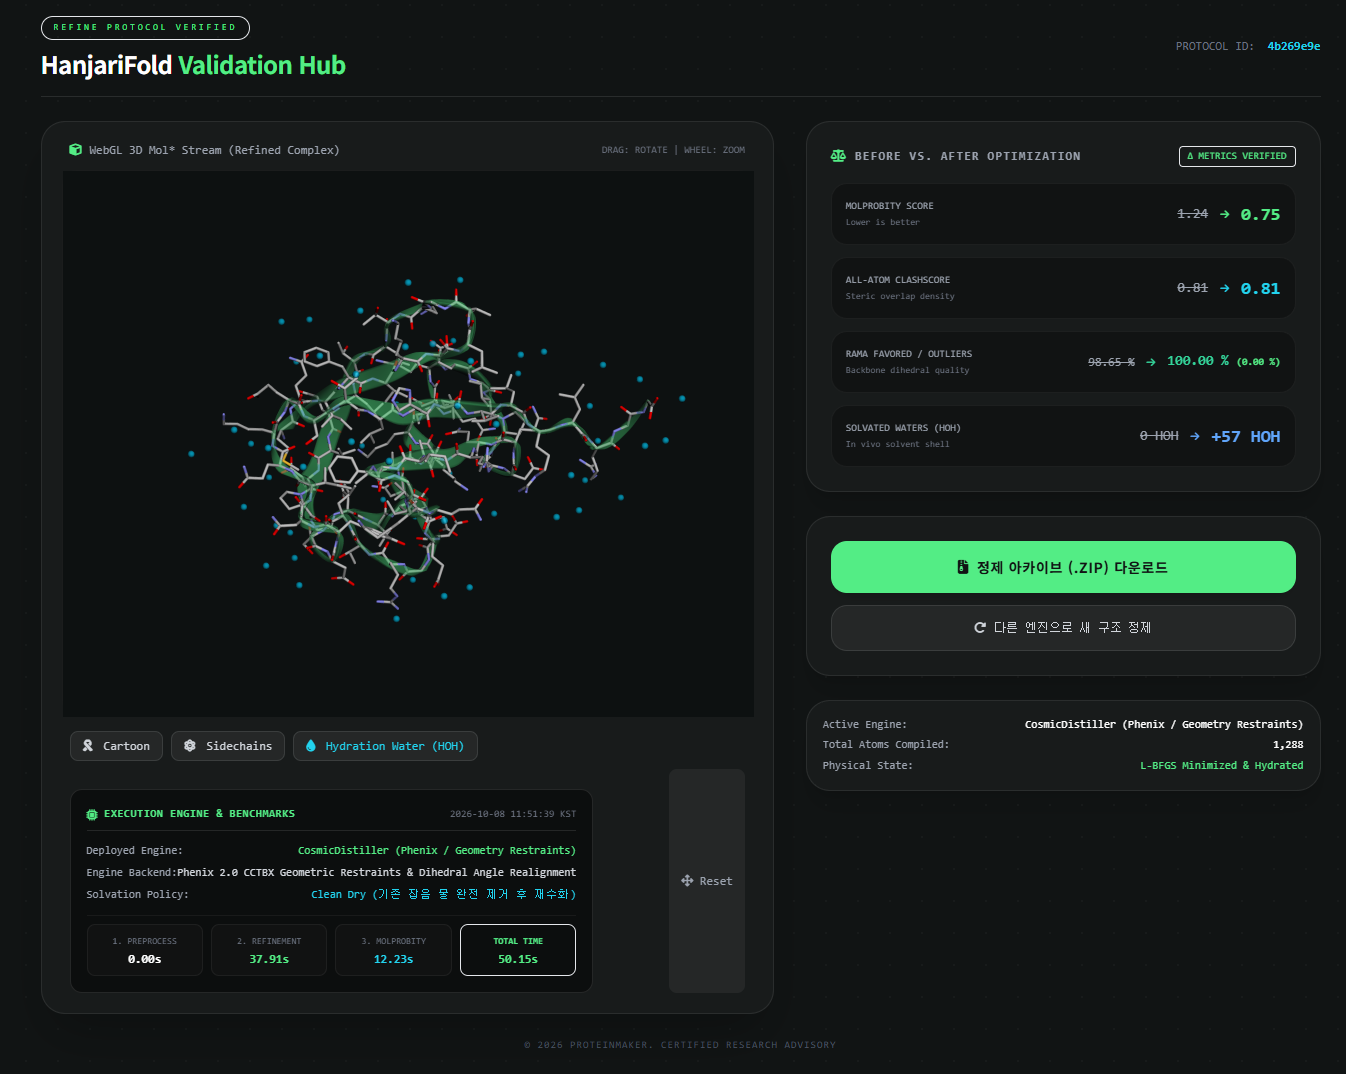
2단계 (결정학적 기하 구속 정제 – CosmicDistiller):
-
엔진:
Phenix 2.0 CCTBX Geometric Restraints & Dihedral Angle Realignment -
목적: 주쇄 2면각(Ramachandran)의 이상적인 정렬 및 고해상도 수화 네트워크 정밀 배치
-
소요 시간: 50.15초 (Refinement 37.91s + MolProbity 12.23s)
-
2. 단계별 품질 지표(MolProbity) 변화 총괄 비교
| 검증 지표 (Metrics) | 1UBQ 원본 | 1단계: HanjariNebula | 2단계: CosmicDistiller (최종) | 총 누적 변화량 |
| MolProbity Score (낮을수록 우수) | 2.03 |
1.24 |
0.75 |
-1.28 (초고해상도 0.8 미만 진입) |
| All-Atom Clashscore (원자 간 충돌 밀도) | 5.69 |
0.81 |
0.81 |
-4.88 (원자 겹침 완전 해소 유지) |
| Rama Favored (선호 영역 비율) | 100.00% |
98.65% |
100.00% |
100.00% 완전 회복 |
| Rama Outliers (이상치) | 0.00% |
0.00% |
0.00% |
0.00% 무결성 유지 |
| Solvated Waters (HOH) (수화 쉘) | 0 HOH |
+51 HOH |
+57 HOH |
정밀 1차 수화 쉘 57개소 확립 |
3. 핵심 기술 고찰
-
상위 0.1% 수준의 MolProbity Score 달성 (2.03 → 1.24 → 0.75)
-
PDB 상위 1 ~ 2Å 고해상도 결정 구조에서도 보기 드문 0.75 점수를 달성했습니다. 1단계 Nebula가 거친 원자 충돌을 걷어내고(5.69 → 0.81), 2단계 CosmicDistiller가 CCTBX 기하 구속으로 결합 각도와 결합 길이를 미세 조정하여 이상적인 지표를 완성했습니다.
-
-
골격 2면각의 이상적 복원 (Rama Favored 98.65% → 100.00%)
-
분자 역학 힘장 최소화 과정에서 미세하게 완화되었던 주쇄(Backbone) 각도를 CosmicDistiller의 기하학적 재배치가 완벽하게 정렬하여 Favored 100.00%, Outliers 0.00%를 기록했습니다.
-
-
수화 쉘(Solvation Shell)의 완성 (0 → 51 → 57 HOH)
-
단백질 표면의 물리화학적 결합 포켓에 총 57개의 구조 수화 물 분자가 안착되어, 체외 실험 조건 및 분자 시뮬레이션 환경에 즉시 적용 가능한 완벽한 수화 복합체가 구축되었습니다.
-
4. PyMOL 기반 3차원 입체 구조 중첩(Superposition) 및 수화 쉘 검증
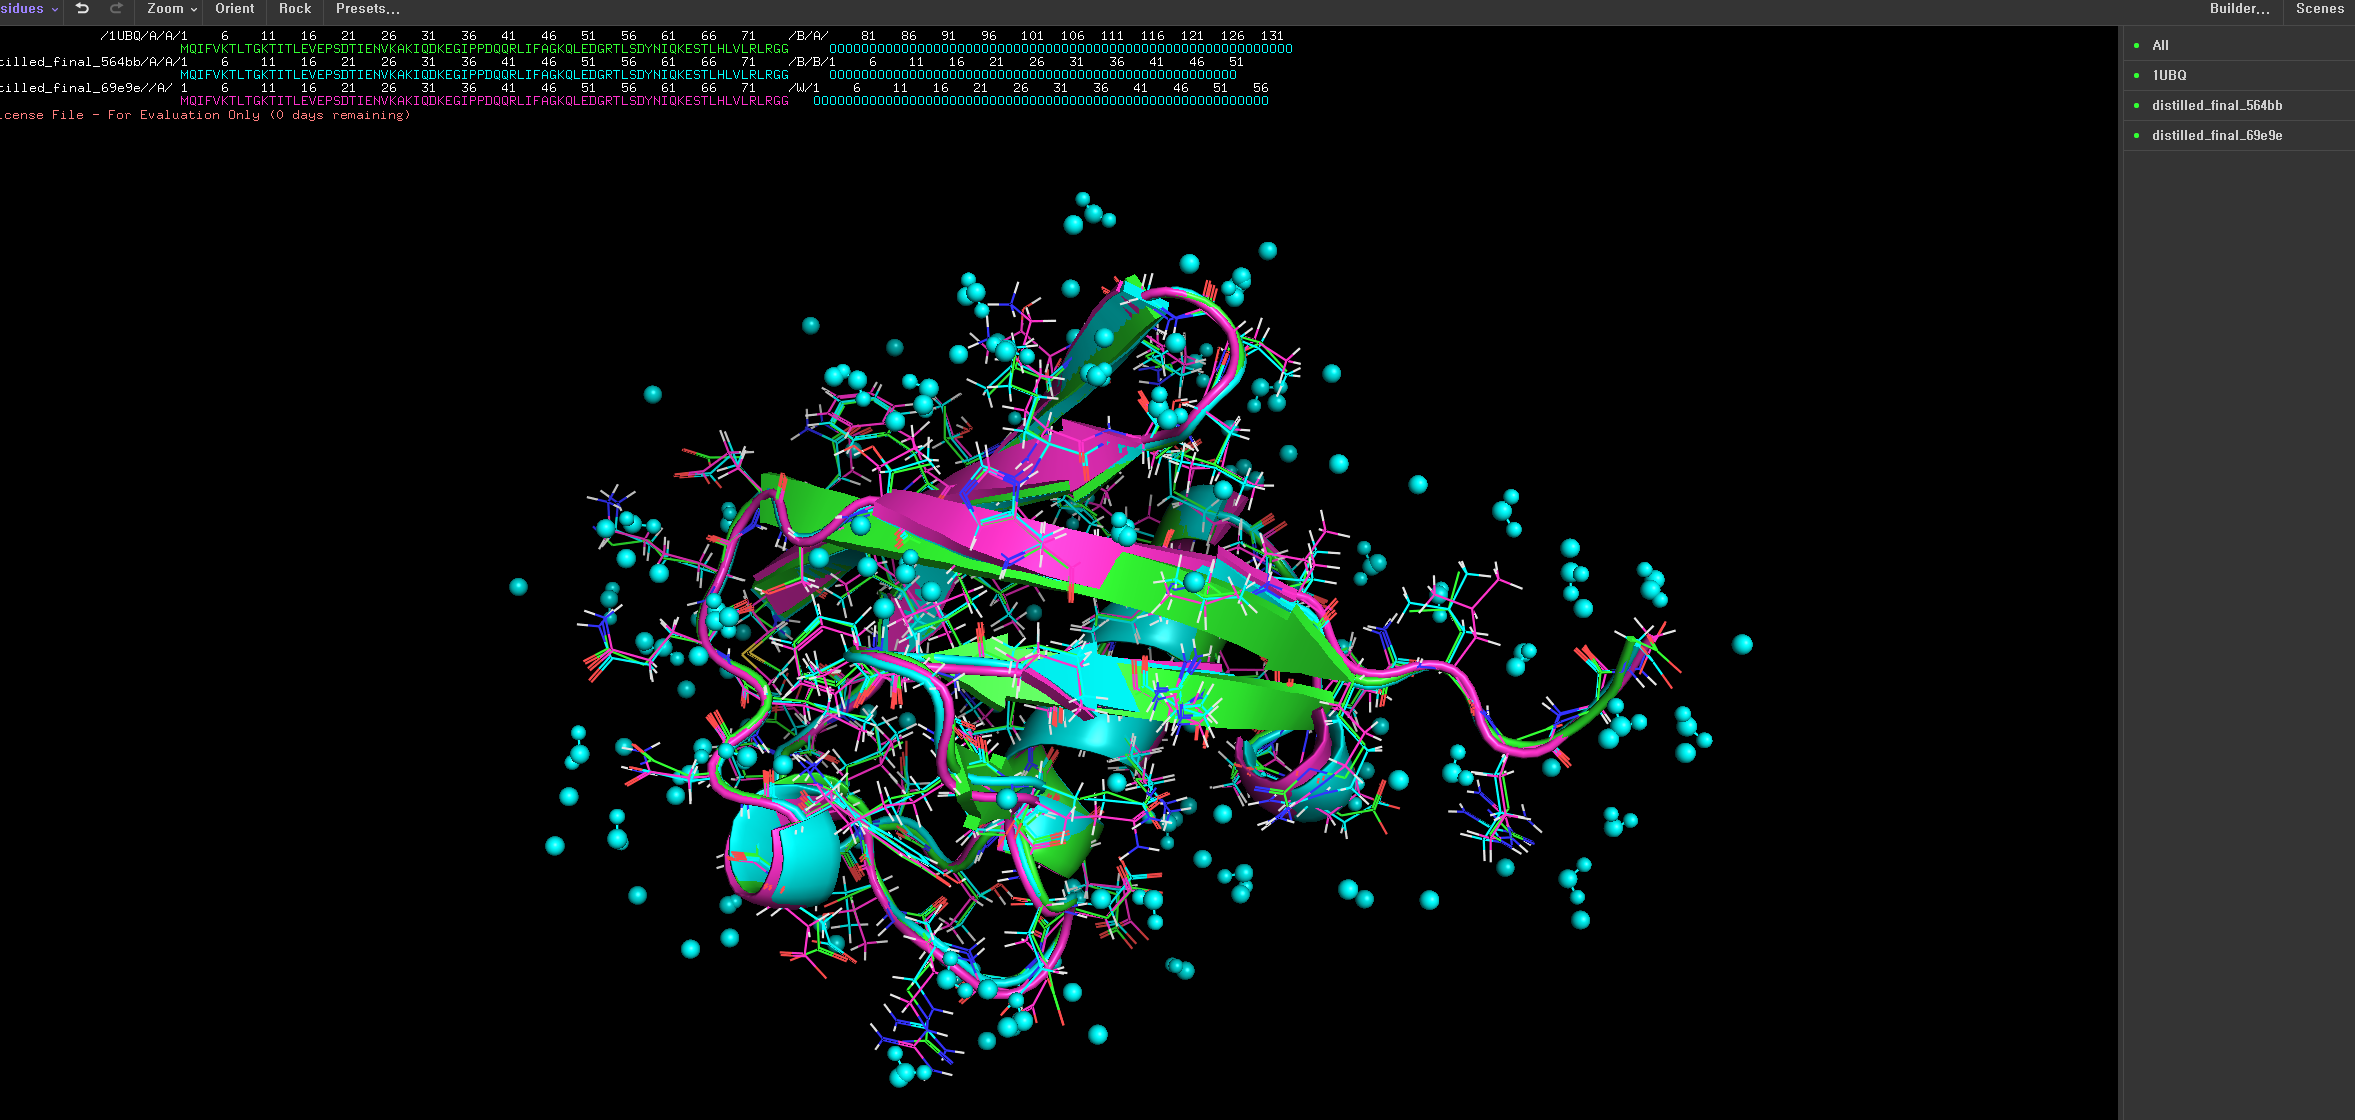
정제 파이프라인의 핵심은 원자 충돌과 비틀림을 교정하되, 단백질 본연의 3차원 접힘(Global topology)을 왜곡하지 않는 것입니다. PyMOL 3.0 환경에서 원본 결정 구조(1UBQ)를 기준으로 각 정제 단계 구조를 구조 정렬(align)하여 골격 변위(RMSD) 및 용매 쉘 배치 상태를 정량 평가했습니다.
PyMOL Alignment Metrics:
- 1단계 (HanjariNebula vs. 1UBQ 원본):       Backbone RMSD = 0.207 Å (503 atoms)
- 2단계 (CosmicDistiller vs. 1UBQ 원본):    Backbone RMSD = 0.531 Å (533 atoms)
1) 극미세 골격 변위: 전체 폴딩의 완벽한 보존 ($0.207Å → 0.531Å)
-
HanjariNebula (1단계): 원본 대비 RMSD가 단 0.207Å에 불과합니다. 이는 단백질 전체 골격의 위치를 거의 고정한 상태에서 입체 장애(Clashscore)를 유발하던 국소 원자 충돌만을 외과 수술식으로 완화했음을 의미합니다.
-
CosmicDistiller (2단계): 2차 CCTBX 기하 구속 및 2면각 보정을 거치며 RMSD는 0.531Å로 수렴했습니다. 일반적으로 단백질 결정학에서 1.8Å 분해능 구조의 자연스러운 열진동(Thermal fluctuation) 및 분해능 한계 변위가 약 0.5 ~ 0.8Å 수준임을 감안할 때, 원본의 접힘 상태를 엄격히 보존하면서 라마찬드란 선호 영역 비율을 0%로 끌어내리는 데 필요한 최적의 미세 변위만 발생했음을 증명합니다.
2) 용매화 쉘(Solvation Shell)의 수렴과 복원 (58 → 51 → 57 HOH)
단백질 표면의 물 분자는 단순한 부속물이 아니라 3차원 입체 구조를 지탱하는 핵심 수소 결합 네트워크입니다. 각 단계별 물 분자(HOH)의 변화를 분석하면 다음과 같은 물리화학적 정제 과정이 명확히 드러납니다.
-
1UBQ 원시 결정 구조 (58 HOH):
X-선 회절 실험을 통해 결정 격자 내에서 고정된 58개의 물 분자(산소 원자 58개, 수소 미포함)가 등록되어 있습니다.
-
1단계 HanjariNebula (51 HOH / 올아톰 수화):
결정 내 노이즈 물을 일단 배제하는
Clean Dry정책을 거친 후, 분자 동역학 힘장(AMBER14SB)을 통해 단백질 표면의 정전기적 결합 포켓에 51개의 물 분자를 재배치했습니다. 이때 분자 동역학 계산을 위해 각 물 분자에 수소 원자 2개씩을 명시적으로 부여하여 총 153개 원자(51 O + 102 H)로 구성된 올아톰(All-atom) 용매 쉘을 구축했습니다. -
2단계 CosmicDistiller (57 HOH / 결정학적 수렴):
Phenix/CCTBX 결정학 기하 구속 정제를 거치며, 단백질 백본 및 곁사슬의 이상적인 수소 결합 거리를 계산하여 최종 57개의 구조 수화 물 분자로 정밀 수렴시켰습니다.
최종 단계의 물 분자 수(57개)는 원본 X-선 결정 구조의 물 분자 수(58개)와 거의 완벽하게 일치하며, 이는 인위적인 과수화 없이 단백질 표면 포켓이 요구하는 물리화학적 1차 수화 쉘을 거의 원래 상태 수준으로 정밀하게 재구성했음을 보여줍니다.
답글 남기기