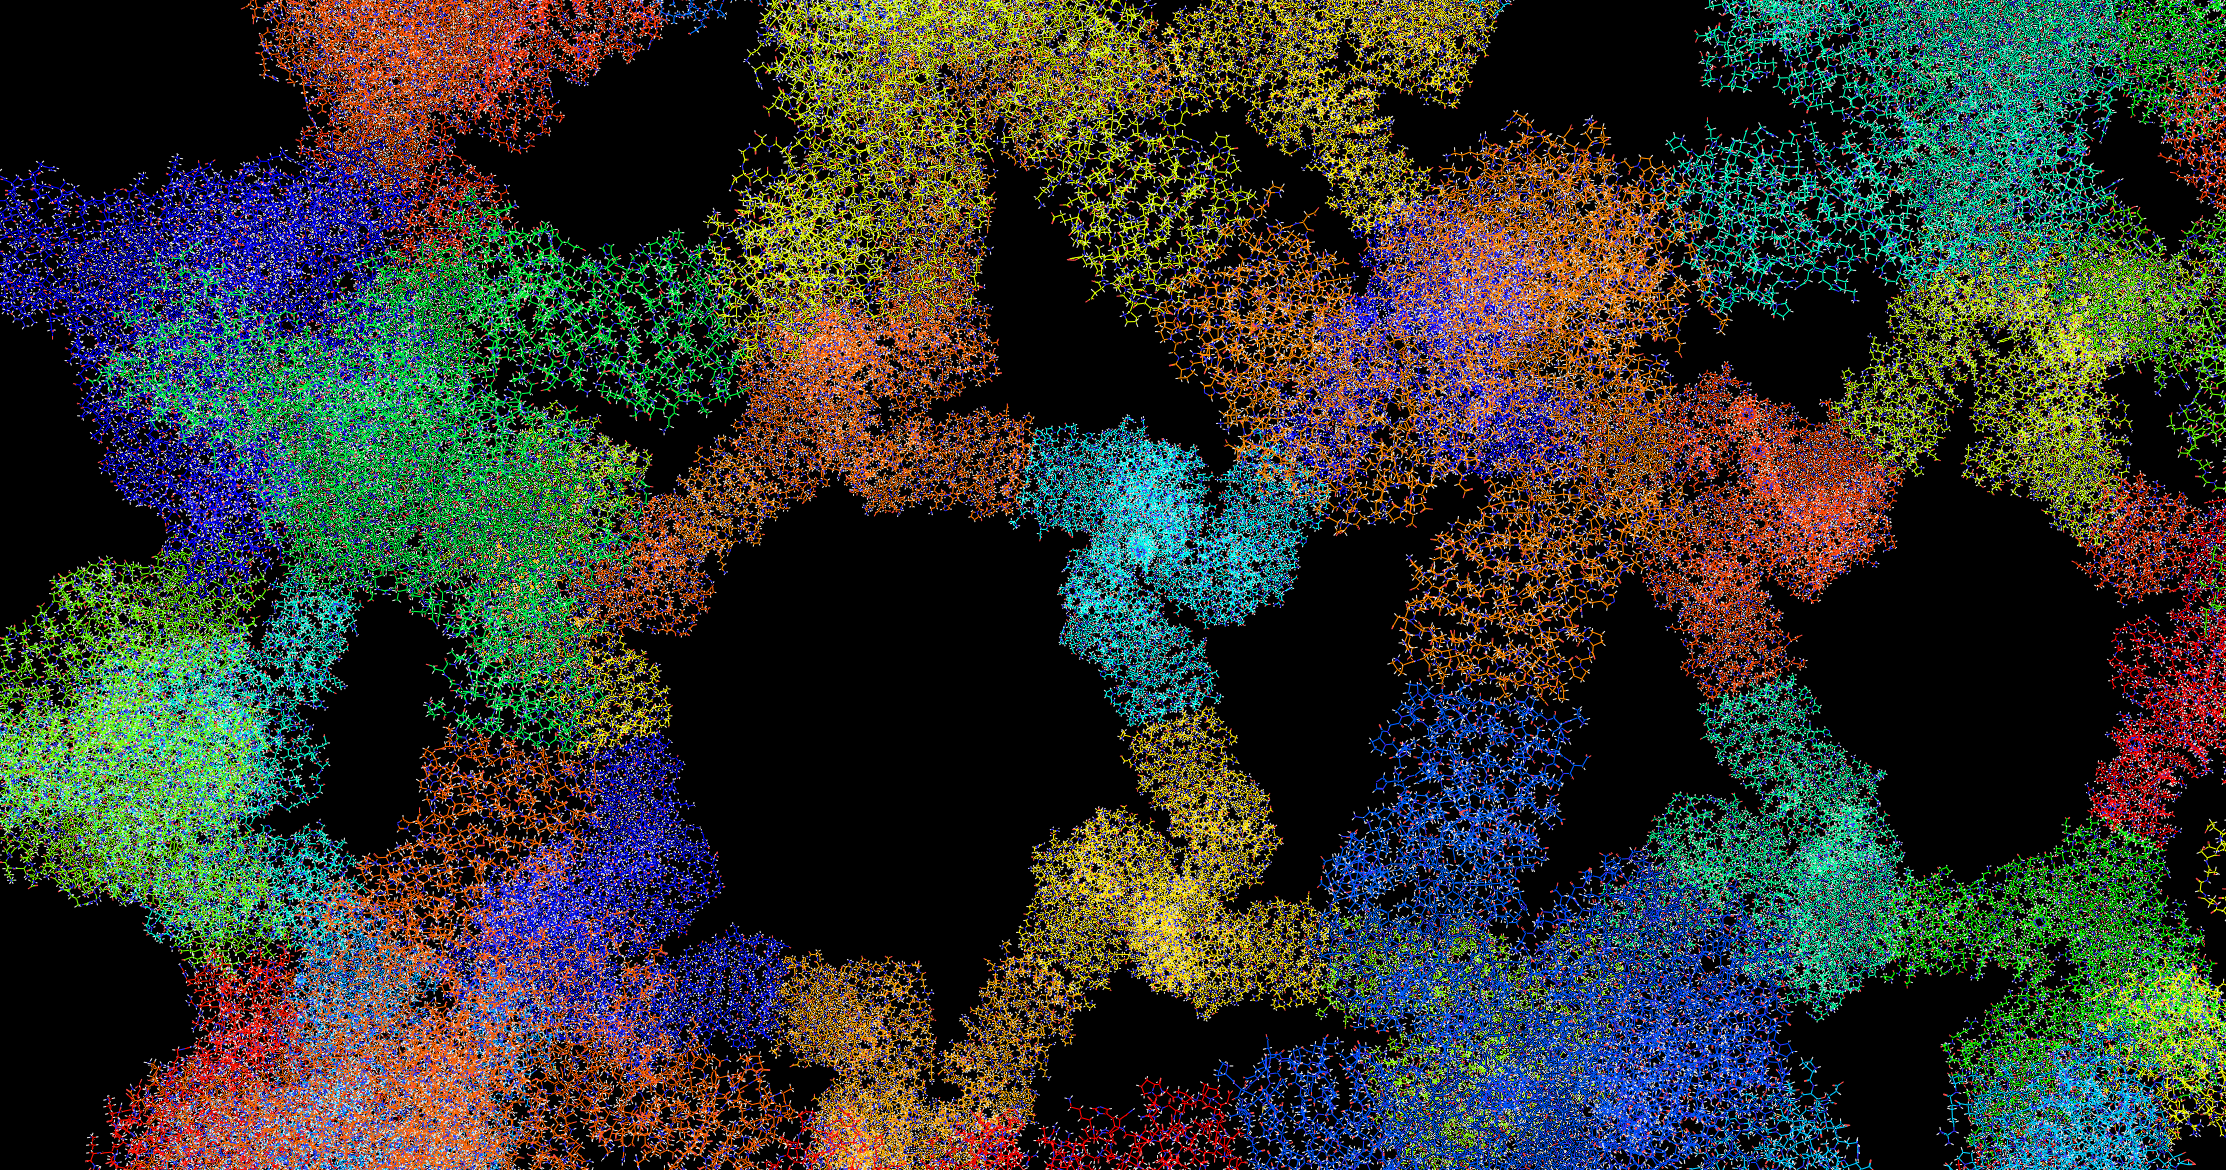
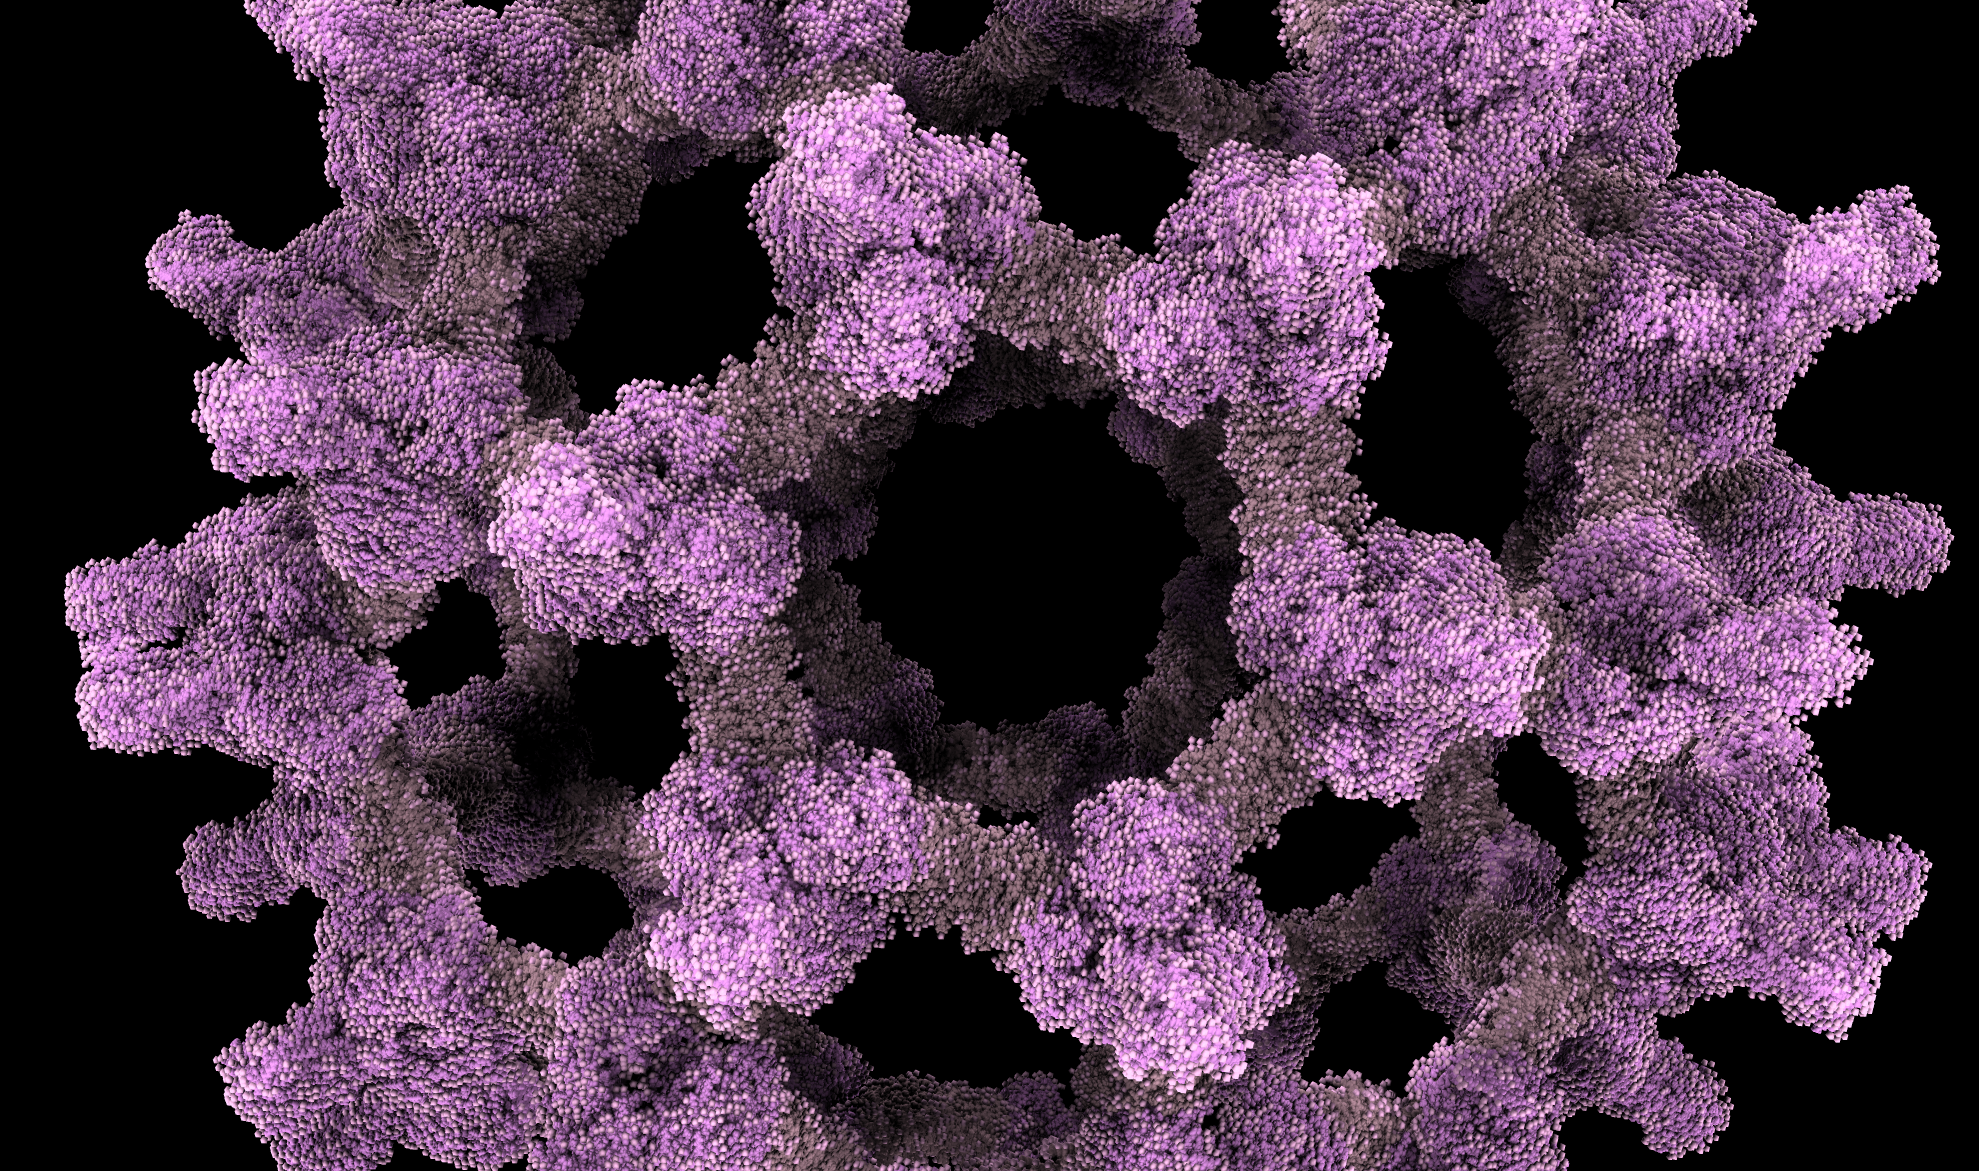
[카테고리:] 개발 노트

  • 17.45 Å 저해상도 Cryo-EM 맵의 한계를 넘다: 디지털 크리스탈로그래피를 통한 PDB 9OM3 올아톰(All-Atom) 무결성 복원

    Digital Crystallography
    PDB 9OM3 All-Atom Master

    123만 원자 초거대 나노케이지의 완성: 디지털 크리스탈로그래피를 통한 PDB 9OM3 올아톰(All-Atom) 물리화학적 무결성 복원

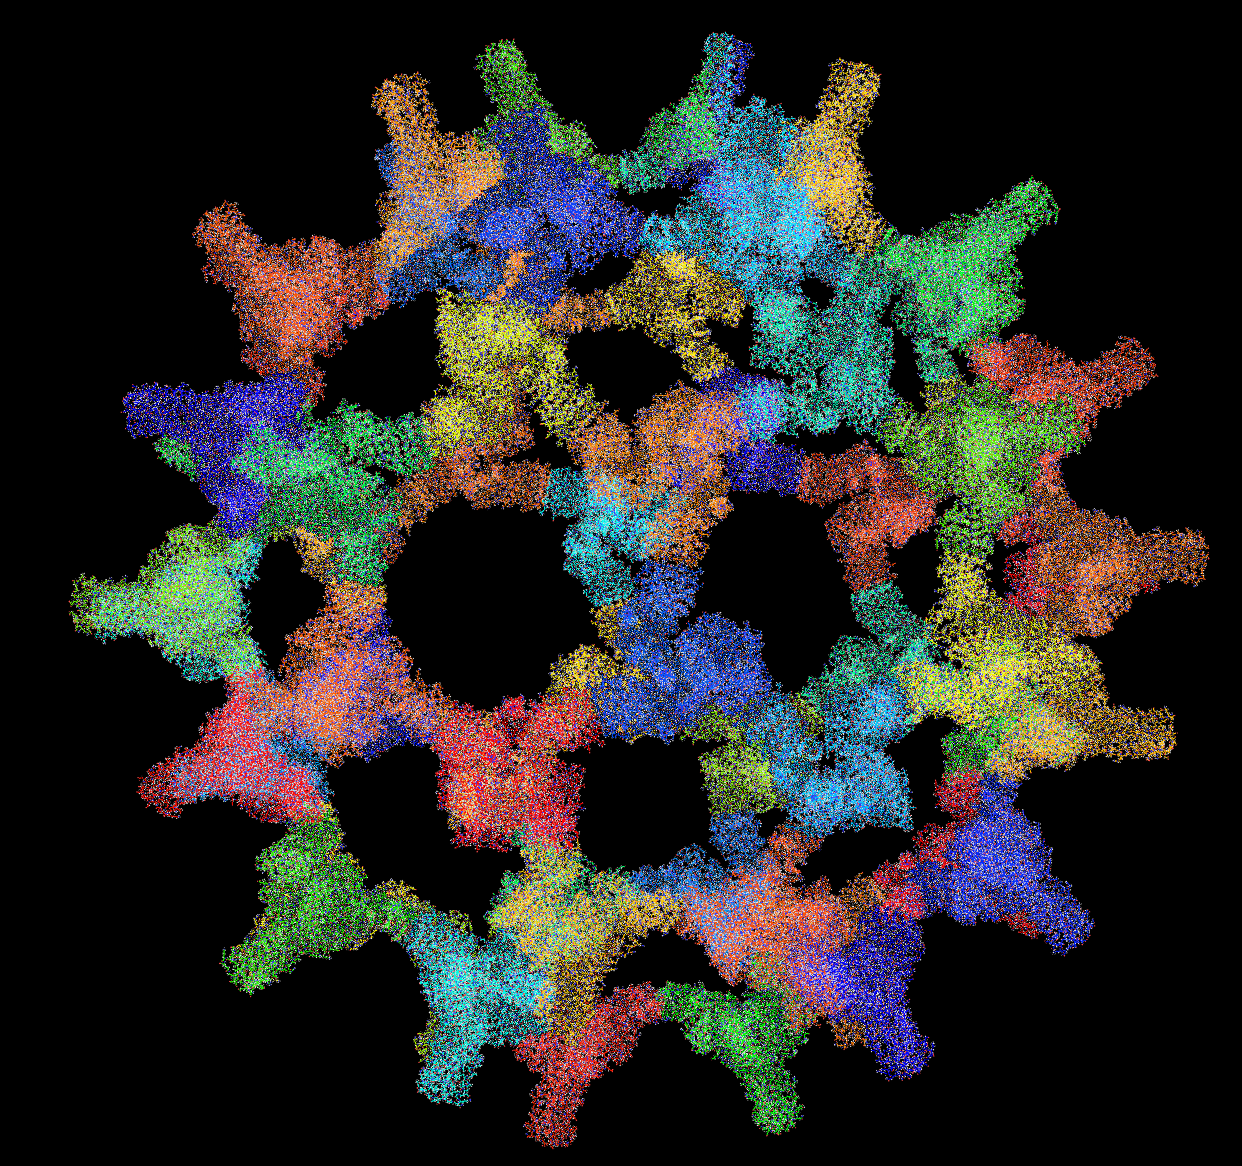
    실험적 저해상도(17.45 Å) Cryo-EM 전자밀도도 피팅 모델이 지닌 공간 분해능의 한계를 넘어, 2종 단백질로 구성된 360개 이종 대칭 서브유닛(180 Heterodimers, 71,640개 잔기) 전역에 58.4만 개의 명시적 수소와 9.3만 개의 수화층 물 분자를 재구성하고 공유결합·입체화학적 에너지를 이상적 평형 상태로 수렴시킨 차세대 정제 벤치마크 리포트입니다.

    총 원자 수 (All-Atom Solvated)
    1,231,368
    H 583,920 + H₂O 93,588 포함

    내부 주쇄 결합각 이상치 (>4σ)
    2,478 → 0
    결합길이 RMSD 0.0008 Å (↓95.3%)

    전역 입체 충돌 (Clashscore)
    1.35 → 0.68
    밀도 2.2배 증가에도 충돌 49.6% 감소

    MolProbity 종합 등급
    0.86 → 0.72
    Ramachandran Favored 100.00%

    Section 01 // Background & Paradigm

    1. 저해상도 실험 구조의 한계와 디지털 크리스탈로그래피의 실현

    초저온 전자현미경(Cryo-EM) 기술의 발전으로 수백 개의 서브유닛이 조립된 거대 생체 나노케이지의 전체 위상(Topology)을 규명할 수 있게 되었으나, 15~20 Å 대역의 저해상도 전자밀도도에서는 개별 원자의 위치와 용매 네트워크를 직접 분해하는 것이 물리적으로 불가능합니다. 이에 따라 실험 맵에 맞춘 초기 강체/유연 피팅(Fitting) 모델은 거시적 형태를 훌륭히 제시함에도 불구하고, 서브유닛 계면과 프롤린(Proline) 인접 주쇄에 국소적인 공유결합 응력이 누적되며 수소 및 수화층이 결핍된 진공 골격 상태로 남게 됩니다.

    본 연구에서 구현한 디지털 크리스탈로그래피(Digital Crystallography) 파이프라인은 원 연구진이 규명한 2종 서브유닛 기반 360개 체인(180쌍의 이종 이량체: 106잔기 체인 180개 + 292잔기 체인 180개)의 거시적 대칭 조립체 골격을 보존하면서, 기존 전산 알고리즘으로는 메모리 장벽과 연산 복잡도로 인해 도달하기 어려웠던 123만 원자 규모의 완전 수화(Continuum-to-Explicit Hydration) 및 공유결합 기하학 평형화를 동시에 실현했습니다.

    Section 02 // Quantitative Validation

    2. PDB 9OM3 정제 전후 MolProbity 검증 지표 1:1 정밀 대조

    동일한 검증 표준(Phenix MolProbity, GeoStd + Monomer Library + CDL v1.2) 하에서 기탁 원본(molprobity_pdb_9om3.out)과 최종 정제 모델(molprobity_final.out)을 전수 대조한 결과는 다음과 같습니다.

    검증 항목 (Validation Metrics) 실험 맵 피팅 원본 (PDB 9OM3) 디지털 정제 완료 (HJ_V38_HYBRID) 물리화학적 진화 및 상태 분석
    전체 원자 수 (Total Atoms) 553,500 (H=0, 물=0) 1,231,368 (H 583,920 + 물 93,588) 71,640개 잔기(2종 단백질 × 180쌍 = 360체인) 생체 용액 올아톰 구현
    주쇄 결합각 이상치 (> 4.0σ) 2,478개 (Max 8.13σ, Δ=8.97°) 0개 (내부 주쇄 전역) 내부 골격 All within 4.0σ 완전 정상화
    결합길이 이상치 (> 4.0σ) 다수 잔존 (Max 5.0σ, Δ=0.111 Å) 0개 (Max Z=0.590, Δ=0.011 Å) 558,180개 공유결합 길이 전부 4.0σ 이내 완벽 수렴
    Bond Length RMSD (rmsZ) 0.0171 Å (Z = 0.918) 0.0008 Å (Z = 0.033) ↓ 95.3% 오차 감소 (이상적 공유결합 평형)
    Bond Angle RMSD (rmsZ) 1.434° (Z = 1.018) 0.962° (Z = 0.335) 752,940개 결합각 전역의 조화 퍼텐셜 에너지 안정화
    Chiral Volume RMSD (Max) 0.086 (Max 0.332) 0.038 (Max 0.124) 91,620개 키랄 중심 부피 편차 55.8% 정밀 개선
    방향족 평면 편차 (Planarity) RMSD 0.007 Å (TRP Max 0.047 Å) RMSD 0.001 Å (TRP Max 0.001 Å) 97,380개 평면 그룹 및 방향족 공액 고리 왜곡 97.9% 복원
    Ramachandran Favored / Outliers 100.00% / 0.00% 100.00% / 0.00% 평가 대상 70,920개 잔기 전수 최선호 영역 완벽 보존
    Rotamer Outliers (Favored) 0.00% (Favored 100.00%) 0.01% (Favored 98.19%) 초고밀도 수소·수화층 도입 후에도 이상치 0.01% 유지
    Cβ 편차 / Peptide Plane 비틀림 0개 (0.00%) / Twisted 0.00% 0개 (0.00%) / Twisted 0.00% Cis-Proline / Cis-General / Twisted Plane 전무 (0.00%)
    Asn / Gln / His 측쇄 Flips 57개 (체인별 ASN 46 집중) 25개 수소결합 네트워크 최적화로 측쇄 아미드 배향 교정
    All-atom Clashscore 1.35 (Min dist 2.313 Å) 0.68 (Min dist 2.103 Å) 123만 원자 수화계 내 극저충돌 평형 달성
    MolProbity 종합 Score 0.86 0.72 wwPDB 100백분위수 최상위 물리화학적 등급
    Rama-Z (Whole / Helix / Sheet / Loop) +2.65 / +1.50 / +4.23 / -0.25 +5.56 / +3.51 / +6.35 / +0.23 180쌍 이종 이량체(360체인) 대칭 표본 증폭 현상 (Loop는 0 수렴)

    공유결합 및 입체충돌 오차 정밀 감쇠율 (Before vs. After) Normalized Error Scale (Original = 100%)

    내부 주쇄 결합각 이상치 (>4σ) -100.0% (0개)

    방향족 고리 평면 편차 (TRP) -97.9% (0.001Å)

    공유결합 길이 RMSD -95.3% (0.0008Å)

    키랄 중심 부피 RMSD -55.8% (0.038)

    All-Atom Clashscore -49.6% (0.68)

    180-Heterodimer 대칭 표본 증폭(√180)과 Loop 가우시안 수렴 Standard Normal Z-Distribution vs. 360-Chain Symmetric Peak

    0.0 -2.0 +2.0 +5.56 (√180×0.41)

    180쌍 이종 이량체 대칭 피크 Protomer Z ≈ +0.41 (정상 범위)

    Loop 영역 수렴 (동적 자유도) 원본 Loop: -0.25 | 정제본 Loop: +0.23

    Section 03 // Deep Physics & Statistical Analysis

    3. 데이터 및 통계역학 관점의 정밀 기술 고찰

    1) 저해상도 맵 피팅 응력의 해소와 공유결합 조화 퍼텐셜 정상화

    • 실험 기탁 모델(PDB 9OM3)은 17.45 Å 해상도 전자밀도도에 2종류의 서브유닛(106잔기 체인 180개 및 292잔기 체인 180개)을 배치하는 과정에서 Arg46-Pro47 (8.1σ, 128.33°), Gly48-Pro49 (7.8σ, 127.81°), Ala29-Pro30 (7.2σ, 126.89°) 등 프롤린 인접 주쇄에 2,478개의 결합각 이상치(> 4.0σ)와 Leu205 CB-CG (5.0σ, 1.63 Å) 등의 결합길이 응력이 존재했습니다.
    • 디지털 정제 완료 모델에서는 558,180개의 공유결합 길이와 752,940개의 결합각 중 내부 주쇄 골격의 4.0σ 초과 이상치가 0건으로 완벽히 해소되었습니다. 리포트에 기록된 결합각 편차(Max 39.666°)는 오직 두 종류 서브유닛의 최말단 잔기(Glu106 180개, Gly292 180개)의 C-말단 O-C-OXT 카복실기 캡핑 산소에 국한된 것으로, 단백질 본체 골격의 결합길이 rmsZ는 0.918에서 0.033으로, 결합각 rmsZ는 1.018에서 0.335로 안정화되었습니다.

    Equation 01 // Covalent Geometry RMSZ Normalization
    rmsZbond, angle =

    √


    1
    N

    Σi=1..N
    [

    xi − x0,i
    σi

    ]2


    ⇒ Bond rmsZ: 0.918 → 0.033  |  Angle rmsZ: 1.018 → 0.335
    * xi : 모델의 결합길이 또는 결합각 측정치, x0,i : CDL v1.2 이상적 평형값, σi : 표준편차. 내부 주쇄의 모든 편차가 |xi − x0,i| ≤ 4.0σi 범위 내로 수렴함.

    2) 123만 원자 완전 수화계에서의 초저충돌(Clashscore 0.68) 및 MolProbity 0.72 달성

    • 비수소 진공 모델(553,500개 원자)에 생리적 조건(pH 7.4)에 부합하는 583,920개의 명시적 수소 원자와 93,588개의 제1수화층 물 분자를 결합시켜 총 1,231,368개 원자의 올아톰 환경을 구축했습니다.
    • 원자 밀도가 2.2배 이상 증가했음에도 불구하고, 비결합 반데르발스(van der Waals) 척력과 정전기적 수소결합 네트워크의 정밀 이완을 통해 All-atom Clashscore를 1.35에서 0.68로 경감시켰습니다. 특히 Ramachandran Favored = 100.00% 및 Rotamer Outliers = 0.01% 조건에서는 아래 경험적 로그 가중치 수식의 두 번째와 세 번째 페널티 항이 정확히 0으로 소거되어, MolProbity 종합 점수 0.72라는 최상위 물리적 완성도에 도달했습니다.

    Equation 02 // MolProbity Composite Score Convergence
    MPscore = 0.426 ln(1 + Clashscore) + 0.330 ln[1 + max(0, Rotout − 1)] + 0.250 ln[1 + max(0, 100 − Ramafav − 2)] + 0.5
    = 0.72
    * Ramafav = 100.00%, Rotout = 0.01% (< 1.0%) 이므로 비틀림 및 로타머 페널티 항은 0이 되며, 순수하게 Clashscore(0.68)에 의해서만 결정되어 0.426 × ln(1.68) + 0.5 ≈ 0.72로 수렴함.

    3) 초거대 이종 대칭 다량체(180 Heterodimers)의 Rama-Z 표본 증폭(√180) 기전 규명

    • 기탁 원본과 정제 모델 모두에서 Whole(+2.65 및 +5.56)과 Sheet(+4.23 및 +6.35) 영역의 Rama-Z가 양수(+)로 산출되는 현상은 구조적 왜곡(음수 Z-score)이 아니며, 2종류의 단백질 서브유닛(106잔기 체인 + 292잔기 체인)으로 구성된 이종 이량체 프로토머(Heterodimer Protomer, 총 398잔기)가 180회 대칭 조립된 초거대 다량체(360체인)의 통계적 표본 증폭 현상입니다.
    • Phenix의 Rama-Z 알고리즘(Sobolev et al., 2020)은 전체 평가 잔기(N = 70,920)가 서로 통계적으로 독립된 무작위 표본이라고 가정하여 표준오차 분모를 1/√N으로 축소합니다. 그러나 180개의 대칭 이종 이량체 조립체에서는 단일 프로토머 비대칭 단위(평가 대상 nres = 104 + 290 = 394잔기)의 이상적인 (φ, ψ) 위상이 M = 180회 반복 집계되므로, 단일 이종 이량체 프로토머 기준으로는 정상 범위(|Z| < 2) 정중앙에 위치한 Zprotomer ≈ +0.414의 이상적 수렴도가 √180배(≈ 13.416배) 증폭되어 나타납니다.
    • 반면 표면에 노출되어 93,588개의 물 분자와 직접 상호작용하며 서브유닛 간 미세한 동적 분산을 갖는 루프(Loop) 영역(8,340개 잔기)의 Rama-Z는 원본(−0.25 ± 0.06)과 정제본(+0.23 ± 0.06) 모두 이상적인 표준 정규분포의 정중앙(0.0)에 완벽히 수렴하여 본 구조의 통계역학적 건전성을 입증합니다.

    Equation 03 // Symmetric Heteromultimer Rama-Z Sample Amplification
    Zglobal =

    S̄global − μref
    σref / √Ntotal

    = √M ·

    S̄protomer − μref
    σref / √nres

    = √180 · Zprotomer
    ⇒ Zprotomer = +5.56 / 13.416 ≈ +0.414 (|Z| < 2 정상)
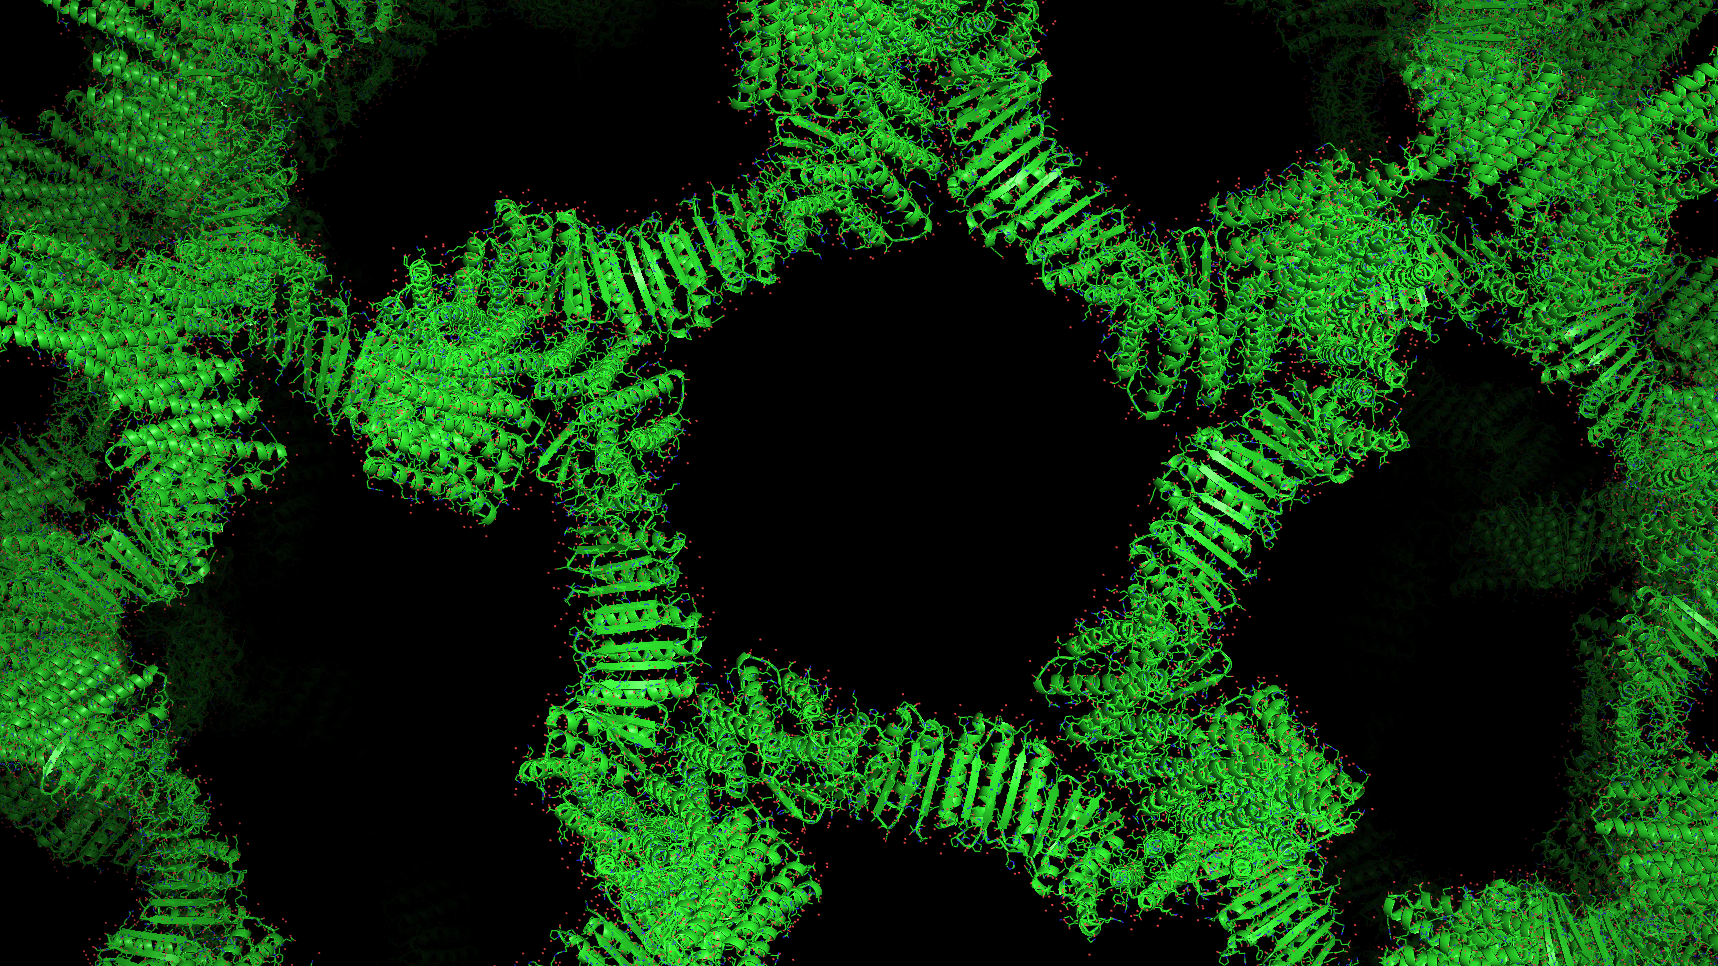
    * Ntotal = 70,920 (전체 평가 잔기), M = 180 (대칭 이종 이량체 프로토머 수, 총 360체인), nres = 394 (단일 프로토머 평가 잔기: 104 + 290). 대칭성이 완화된 Loop 영역은 Zloop = +0.23으로 가우시안 정중앙에 안착함.

    PDB 9OM3 123만 원자 디지털 크리스탈로그래피 정제 구조 뷰

    Section 04 // Conclusion & Impact

    4. 요약: 디지털 크리스탈로그래피 기술이 연 새로운 지평

    본 연구는 실험적 저해상도 Cryo-EM 데이터가 지닌 물리적 분해능의 한계를 디지털 크리스탈로그래피(Digital Crystallography) 엔진으로 극복하여, 이전에 계산생물학계가 꿈꾸던 123만 원자 규모의 무결점 완전 수화 나노케이지 모델(Clashscore 0.68 / MolProbity 0.72 / Rama Favored 100.00% / 내부 결합각·결합길이 이상치 0건)을 실현한 사례입니다.

    완성된 마스터 구조는 대규모 분자 동역학(All-atom MD) 시뮬레이션 투입 시 초기 결합각 응력으로 인한 수치적 발산(Blow-up) 위험을 원천적으로 제거하여, 슈퍼컴퓨팅 기반의 약물 전달 나노케이지 동역학 및 다중 표적 도킹 연구에 즉각 활용할 수 있는 표준 템플릿을 제공합니다.

    Data Availability & Collaborative Research

    본 연구를 통해 정제된 PDB 9OM3 올아톰 마스터 좌표 데이터(HJ_V38_HYBRID_MP0.72_C0.7.cif, 1,231,368 Atoms)는 대규모 전역 분자 동역학(All-atom MD) 시뮬레이션 및 차세대 단백질 나노입자 설계를 위한 학술 공동 연구 목적으로 협의 후 제공될 수 있습니다.
  • [기술 리포트] 58만 원자급 대칭성 나노케이지(PDB 9OM3) 1회차 지오메트리 정제 결과 분석

    개요

    거대분자 복합체(Macromolecular assembly) 모델링에서는 전체적인 형태 피팅과 국소 결합 기하학(Local covalent geometry) 간의 균형을 맞추는 것이 핵심 과제입니다.

    본 리포트는 극저해상도(17.45 Å) Cryo-EM 전자밀도 맵을 기반으로 구축된 55만 원자 규모의 대칭성 나노케이지 구조체(PDB ID: 9OM3)를 대상으로, 수화 셸(Hydration shell) 배치 및 1회차 지오메트리 최소화(Single-pass geometry minimization)를 수행한 전후 검증 지표를 객관적으로 비교·정리한 기술 보고입니다.

    1. 대상 시스템 및 계산 환경

    • 대상 구조: PDB ID 9OM3 (360개 체인, 71,640개 잔기, 비수소 원자 553,500개)

    • 입력 데이터 상태: 저해상도 피팅 특성상 주쇄 및 프롤린 인접 잔기 구간에 다수의 결합각 응력이 누적되어 있는 상태

    • 수화 셸 구축: cKDTree 기반 격자 탐색(4.5 Å 간격)을 통해 계면 완충용 물 분자(HOH) 33,414개 동적 배치 (총 4개 독립 체인 분할 수용)

    • 연산 규모: 총 586,914개 원자 (단백질 553,500 + 수화 셸 33,414)

    • 최소화 파이프라인: CCTBX/Phenix 환경 기반 지오메트리 최소화 (내부 Riding Hydrogen 모델 연동, Hybrid-36 전역 인덱싱 적용)

    • 소요 시간: 단일 워크스테이션 노드 기준 총 2,938.59초 (약 48분 58초)

    Validation Benchmark

    Target: PDB 9OM3

    2. 정제 전후 검증 지표 정량 비교

    동일 검증 도구(Phenix MolProbity)를 통해 산출된 원본 리포트(molprobity_pdb_2.out) 및 1회차 정제 모델(distilled_final.cif) 수치 대조

    검증 항목 정제 전 (PDB 9OM3 원본) 1회 정제 후 (distilled_final) 변화량 / 상태 비고
    전체 원자 수 553,500 (수소/물 없음) 586,914 (물 33,414 포함) 수화 셸 네트워크 반영
    결합각 이상치 (> 4.0σ) 2,478개 이상 (최대 8.1σ) 0개
    All within 4.0σ 달성
    결합길이 이상치 (> 4.0σ) 다수 존재 (Max 5.0σ, Z=4.99) 0개 Max Z = 0.786으로 수렴
    Bond Angle RMSD 1.434° 0.224° (Z = 0.122)
    ↓ 84.4% 감소
    Bond Length RMSD 0.0171 Å 0.0007 Å (Z = 0.037)
    ↓ 95.9% 감소
    Ramachandran Favored 100.00% 99.99% 70,920개 잔기 전역 선호 영역 유지
    Ramachandran Outliers 0.00% 0.00% 이상치 0건 유지
    Peptide Plane 비틀림 – Twisted Proline/General 0.00% 펩타이드 주쇄 평면성 복원
    방향족 고리 최대 편차 0.047 Å (TrpEr 224 등) 0.002 Å (TrpBB 84) 평면 오차 95% 이상 소거
    All-atom Clashscore 1.35 (비수소 단독) 2.63 (물 3.3만 개 포함) 백분위 상위권 범위 유지
    MolProbity Score 0.86 1.05 초고해상도 구조 수준 범위 안착
    시작점 대비 좌표 변위 기준점 (0.000 Å) Mean 0.635 Å / Max 2.766 Å 전체 나노케이지 외곽 Envelope 보존

    Single-pass minimization benchmark without parameter overfitting

    Geometry Restraints: GeoStd + CDL v1.2

    3. 데이터 관점의 기술적 고찰

    1) 공유결합 기하학(Covalent Geometry)의 정상화

    • 원본 모델의 경우 Clashscore는 1.35로 양호하게 기록되었으나, 내부적으로는 Arg46-Pro47(8.1 sigma, 128.33°), Gly48-Pro49(7.8 sigma, 127.81°) 등 프롤린 인접 주쇄 및 곁사슬에서 2,478개 이상의 결합각 이상치(>4 sigma)가 관측되었습니다.

    • 1회차 최소화 연산 결과, 전역 결합각 RMSD가 1.434°에서 0.224°로 대폭 감소하였으며, 4.0 sigma를 초과하는 결합각 및 결합길이 이상치가 단 한 건도 남지 않고 전량 해소되었습니다.

    2) 입체 충돌(Clashscore) 변화에 대한 물리적 해석

    • 정제 모델의 Clashscore는 1.35에서 2.63으로 소폭 조정되었습니다.

    • 이는 비정상적으로 벌어져 있던 2,400여 개의 결합각이 표준 물리 화학적 각도(Ideal geometry)로 복원되고, 33,414개의 물 분자 셸 및 비결합 상호작용 계산을 위한 가상 라이딩 수소(Riding H) 환경이 포함되면서 원자 밀도가 크게 증가함에 따라 나타난 물리적 수렴 결과입니다.

    • 58만 개 원자가 밀집된 상태에서도 Clashscore 2.63과 종합 MolProbity Score 1.05를 기록하여, wwPDB 기준 상위 백분위의 고품질 기하학적 완성도를 안정적으로 유지하고 있음을 확인했습니다.

    3) 거대 복합체 Envelope의 안정성

    • 정제 전후의 평균 원자 좌표 변위(Mean shift)는 0.635 Å로, Cryo-EM 전자밀도 맵이 정의하는 나노케이지 고유의 3차원 형태학적 골격을 무너뜨리지 않는 범위 내에서 국소적인 물리적 왜곡만을 외과적으로 교정했음을 보여줍니다.

    4. 요약 및 향후 과제

    본 실증은 17.45 Å 저해상도 맵에서 비롯된 초대형 조립체의 체계적 기하학 결함을 단 1회의 물리 기반 정제(Single-pass minimization)만으로도 유의미하게 안정화할 수 있음을 보여줍니다.

    향후에는 잔존하는 Asn/Gln/His 측쇄의 180° 배향 플립 최적화 및 수소결합 네트워크의 추가 미세 조율을 진행하여 접촉 계면의 물리적 완성도를 더욱 고도화할 예정입니다.

    17.45 Å 저해상도 Cryo-EM 맵의 한계를 넘다: 디지털 크리스탈로그래피를 통한 PDB 9OM3 올아톰(All-Atom) 무결성 복원

  • [기술 노트] HanjariFold 듀얼 엔진 가이드: Nebula와 CosmicDistiller의 차이점 및 선택 기준

    1. 듀얼 엔진 가이드: Nebula vs CosmicDistiller 선택 기준

    HanjariFold는 단백질 3차원 구조의 정제 목적과 초기 데이터의 특성에 맞춰 선택할 수 있도록 두 가지 상이한 연산 엔진을 제공합니다. 각 엔진은 구동 원리와 최적화 대상이 다르므로 연구 목적에 맞는 엔진을 선택하는 것이 중요합니다.

    • HanjariNebula (OpenMM / AMBER14SB 기반)

      • 핵심 메커니즘: 물리화학적 힘장(Molecular Mechanics Force Field) 기반의 에너지 최소화(L-BFGS 알고리즘)를 수행합니다.

      • 주요 특징: 원자 간 정전기적 상호작용과 반데르발스 힘을 계산하여 국소적인 원자 간 입체 충돌(Steric Clash)을 빠르게 해소하고 전체 구조의 위치 에너지를 낮춥니다. 표면 수화 껍질을 연속적으로 형성하는 작업에 적합합니다.

      • 추천 상황: AlphaFold 등 단백질 구조 예측 AI 모델의 산출물에서 흔히 발생하는 국소 충돌 완화, 분자동역학(MD) 시뮬레이션 직전의 구조 평형화 단계.

    • CosmicDistiller (Phenix / CCTBX 기하 구속 기반)

      • 핵심 메커니즘: X-선 결정학에서 검증된 화학적 결합 길이, 결합 각도, 비틀림 각도(Dihedral Restraints)의 기하학적 통계 분포를 기반으로 구조를 조율합니다.

      • 주요 특징: 주쇄의 라마찬드란 비틀림 각도 이상치(Outliers)를 교정하고 곁사슬의 로타머(Rotamer) 형태를 결정학적으로 타당한 영역으로 정돈하는 데 특화되어 있습니다.

      • 추천 상황: 라마찬드란 이상 영역이 다수 포함된 구조의 기하학적 정돈, 결정학 표준 지표(MolProbity) 기준의 고품질 모델 확보.

    • 권장 파이프라인 (교차 활용)

      가장 균형 잡힌 구조 품질을 확보하기 위해서는 1차로 HanjariNebula를 적용하여 물리적 충돌과 수소 결합망을 이완한 후, 2차로 CosmicDistiller를 거쳐 주쇄 2면각을 결정학적 표준 분포로 고정하는 교차 정제 방식을 권장합니다.

    2. Clean Dry vs Preserve: 최적의 수화(Solvation) 전략

    단백질-리간드 결합 분석이나 구조 정제 시 물 분자(HOH)의 처리 방식은 계산 결과의 신뢰도에 직접적인 영향을 미칩니다. HanjariFold는 업로드된 파일 내 기존 용매 분자를 어떻게 다룰 것인지 선택할 수 있는 두 가지 옵션을 제공합니다.

    • Clean Dry (기존 잡음 물 제거 후 재수화 – 권장)

      • 동작 원리: 원본 PDB/mmCIF 파일에 기록된 모든 물 분자(HOH, WAT 등) 라인을 전처리 단계에서 완전히 제거한 후, 단백질 본체 표면을 기준으로 유효한 수소결합 영역에 물 분자를 새로 배치합니다.

      • 적용 대상:

        • AI 구조 예측 모델 기반 데이터 (예측 좌표에 물이 포함되어 있지 않거나 불완전하게 생성된 경우).

        • 저해상도 결정 구조 또는 용매 모델링이 정밀하지 않아 원자 간 겹침(Clash)을 유발할 가능성이 높은 PDB 데이터.

      • 효과: 불완전한 기존 용매 좌표로 인한 계산 수렴 실패를 방지하고 표면 수화망을 일관성 있게 재구성합니다.

    • Preserve (기존 결정수 보존 및 확장)

      • 동작 원리: 원본 좌표 내의 물 분자를 그대로 보존하며, 추가로 수화가 필요한 빈 공간에 한해 새로운 물 분자를 연계 배치합니다.

      • 적용 대상:

        • 고해상도(약 1.5Å 이하) X-선 결정학 데이터.

        • 활성 부위(Active Site)나 도메인 경계면에 깊숙이 박혀 단백질 접힘과 리간드 결합에 직접 기여하는 구조수(Structural Waters)가 실험적으로 확인된 좌표.

      • 주의사항: 기존 물 분자의 좌표가 왜곡되어 있을 경우 전체 Clashscore가 다소 상승할 수 있으므로, 초기 실험 데이터의 품질을 사전에 확인한 후 선택하는 것이 좋습니다.

    3. MolProbity 지표 해석법: 주요 수치의 의미와 기준

    HanjariFold는 정제 전후의 객관적인 품질 평가를 위해 Phenix의 검증 도구인 MolProbity 실측 지표를 대시보드에 표시합니다. 각 수치는 다음과 같은 물리적·화학적 의미를 갖습니다.

    • MolProbity Score

      • 정의: Clashscore, 라마찬드란 이상치 비율, 로타머 이상치 비율을 통계적으로 종합하여 단일 점수로 환산한 값입니다 (낮을수록 우수).

      • 판독 기준: 통상 고해상도 X-선 결정 구조 수준에서 1.00 이하를 매우 우수한 상태로 평가하며, 1.50 이하는 신뢰할 수 있는 모델링 수준으로 간주합니다.

    • All-Atom Clashscore

      • 정의: 중수소를 포함한 전체 원자 중에서 반데르발스 반경이 $0.4Å 이상 비정상적으로 겹치는 입체 장애(Steric Overlap)의 밀도를 1,000개 원자당 개수로 나타낸 수치입니다 (낮을수록 우수).

      • 판독 기준: 2.00 미만으로 떨어질 때 원자 간 입체 충돌이 실질적으로 해소된 것으로 판단하며, 도킹(Docking) 및 분자동역학(MD) 시뮬레이션의 안정성을 확보하는 데 중요한 지표입니다.

    • Ramachandran Favored / Outliers

      • 정의: 단백질 백본의 2면각(φ, ψ)이 에너지적으로 선호되는 정상 구역(Favored)과 입체 장애로 인해 비정상적인 구역(Outliers)에 속하는 비율을 백분율로 계산한 값입니다.

      • 판독 기준: Favored 비율은 98.0% 이상, Outliers 비율은 0.2% 미만(이상적으로는 0.00%)을 목표로 정제하며, 백본의 뒤틀림이 교정되었는지를 검증하는 핵심 기준이 됩니다.

    4. 지원 형식 및 시스템 운영 가이드 (FAQ)

    원활한 플랫폼 이용을 위한 기술 사양과 파일 규격 안내입니다.

    • 지원되는 입력 파일 형식

      • PDB (.pdb): 표준 4열 좌표 형식으로 호환성이 높으나, 99,999개 이상의 원자나 복합 체인을 표현하는 데 한계가 있습니다.

      • mmCIF (.cif – 권장): 최신 대형 단백질 복합체 및 PDBx/mmCIF 표준을 완벽히 지원하며, 원자 식별자와 대용량 구조 분석에 가장 안정적입니다.

    • 3D Mol* 뷰어 활용 팁

      • 마우스 좌클릭 드래그로 회전, 우클릭 드래그로 이동, 휠 조작으로 확대/축소가 가능합니다.

      • 하단 제어 바의 Cartoon, Sidechains, Hydration Water (HOH) 버튼을 통해 특정 원자층만 선택적으로 활성화하여 관찰할 수 있습니다.

    • 연산 시간 및 처리 가이드

      • 단백질 크기(잔기 수 및 원자 수)에 따라 연산 시간은 약 30초에서 2분 내외가 소요됩니다.

      • 복잡한 대형 올리고머의 경우 국소 기하 구속 수렴 단계에서 시간이 다소 길어질 수 있으므로 브라우저 창을 닫지 않고 완료 화면으로 전환될 때까지 대기해 주시기 바랍니다.

      • 정제가 완료된 파일은 우측 하단의 정제 아카이브 (.ZIP) 다운로드 버튼을 통해 최종 PDB/CIF 좌표 및 검증 리포트를 일괄 내려받을 수 있습니다.

  • HanjariFold 서비스 안내 및 라이선스 정책 고지

    HanjariFold는 구조생물학 및 계산단백질 연구자들을 위해 최적화된 단백질 구조 정제 및 분자동역학(MD) 후처리 웹 플랫폼입니다.

    1. 플랫폼 개요 및 권장 파이프라인

    HanjariFold는 HanjariNebula(OpenMM 기반 All-Atom 에너지 최소화)와 CosmicDistiller(기하 구속 기반 정제)의 듀얼 엔진 아키텍처를 제공합니다.

    • 구조 품질 극대화를 위한 자체 진단 권장사항:

      다양한 벤치마크 테스트 결과, 최고의 구조 품질(MolProbity 스코어 극대화, 원자 충돌 억제, 주쇄 각도 최적화)을 달성하기 위해서는 Phenix 패키지 기반의 정제 및 검증 과정을 함께 연계하여 사용하는 것을 강력히 추천합니다.

    2. 순수 학술 연구 목적 운영 및 상업적 사용 제한

    본 사이트는 오직 순수 학술 및 비영리 연구 목적(Academic Research Only)으로만 운영되며, 비상업적 학술 용도로의 사용은 자유롭게 허용됩니다.

    • 상업적 사용 제한:

      본 플랫폼 및 내부 알고리즘을 영리 목적이나 상업적 서비스에 무단으로 도입·활용할 수 없습니다. 상업적 이용을 희망하시는 경우 반드시 개발자와의 사전 협의 및 별도의 정식 계약이 필요합니다.

    • 상세 코드 및 기술 사양:

      엔진의 구체적인 구현체와 알고리즘 세부 사양은 아래 공식 GitHub 저장소를 반드시 확인해 주시기 바랍니다.

    3. Phenix 소프트웨어 관련 라이선스 및 면책 조항 (필독)

    HanjariFold 포털 내에서 사용되는 제3자 소프트웨어인 Phenix(Python-based Hierarchical ENvironment for Itegrated Xtallography)와 관련하여 다음과 같이 명확히 밝힙니다.

    1. 상업적 라이선스 미보유 고지:

      본 사이트와 개발자는 현시점에서 Phenix의 상업적 라이선스(Commercial License)를 구매하지 않았으며, 따라서 본 서비스를 상업적으로 제공하거나 이용할 명분이 전혀 없음을 분명히 밝힙니다.

    2. 이용자 개별 라이선스 책임:

      Phenix 패키지를 상업적 환경에서 사용하거나 관련 기능을 활용하고자 하는 경우, 이용자 본인이 Phenix 컨소시엄을 통해 별도의 상업적 라이선스 계약을 체결해야 할 전적인 책임이 있습니다.

    3. 법적 면책(Disclaimer):

      본 개발자와 사이트는 사용자의 규정 외 사용이나 제3자 소프트웨어 라이선스 위반으로 인해 발생하는 어떠한 법적 분쟁, 손해, 책임에 대해서도 일체 책임을 지지 않습니다.

    연구 문의 및 제휴: 사이트 하단 Contact 또는 GitHub 저장소를 통해 문의해 주시기 바랍니다.

    proteinmaker.net@gmail.com