단백질 열역학 및 접힘 안정성 연구의 대표적 표준 단백질인 박테리오파지 T4 라이소자임(Bacteriophage T4 Lysozyme, PDB ID: 2LZM)은 1.70 Å 고해상도 X-선 결정 구조입니다. 그러나 공식 wwPDB Validation Report를 확인하면 1980년대 당시의 정제 한계로 인해 측쇄 이상치(Sidechain Outliers)가 무려 15.9%에 달하고, 충돌 지수(Clashscore)는 11(상위 20% 수준)로 분석되는 등 분자 시뮬레이션 및 도킹에 직결하기에는 국소 기하 결함이 적지 않게 잔존합니다.
본 포스팅에서는 HanjariFold의 CosmicDistiller(기하 구속) → HanjariNebula(힘장 완화) → CosmicDistiller(재정렬) 3단계 샌드위치 교차 정제 파이프라인을 적용하여, 원본 결정 구조의 결함을 해결해 나가는 과정을 정량적으로 고찰합니다.
1. 실험 구조 원본(wwPDB 2LZM)의 정밀 프로필
-
타깃 단백질: Bacteriophage T4 Lysozyme (Wild-type, 164개 잔기 단량체)
-
원시 구성: 단백질 중질 원자 1,309개, 결정 수화 물 분자 118개 (총 1,427개 원자)
-
wwPDB 공식 검증 결함 지표:
-
All-Atom Clashscore:
11(PDB 동일 분해능 대역 대비 하위권) -
Sidechain (Rotamer) Outliers:
15.9%(총 22개 잔기 비정상) -
Ramachandran Outliers:
0.6%(ASP 20 잔기 이상치 검출) -
결합 각도 이상치 (Bond Angle Outliers |Z| > 5): 30건 검출 (최대 13.16σ)
-
2. 단계별 정제 파이프라인 및 소요 시간
총 164개 잔기로 구성된 구상 효소를 3회 연속 교차 정제하는 데 소요된 총시간은 135.33초 (약 2분 15초)입니다.
[원시 2LZM 결정 구조] (Clashscore 11, Rotamer Outliers 15.9%, Rama Outlier: ASP 20)
       │
       ▼ (Step 1: CosmicDistiller - CCTBX 기하 구속 1차 교정)
[Protocol 1346ccdf] MolProbity 2.55 → 1.17 | 51.31s 소요
       │
       ▼ (Step 2: HanjariNebula - OpenMM AMBER14SB L-BFGS 힘장 최소화)
[Protocol 8b640703] MolProbity 1.17 → 0.94 | 24.53s 소요 (Clashscore 0.00 달성)
       │
       ▼ (Step 3: CosmicDistiller - CCTBX 기하 재정렬 및 최종 수화 수렴)
[Protocol d1f22d84] MolProbity 0.94 → 0.64 | 59.49s 소요 (Favored 99.38% 확정)
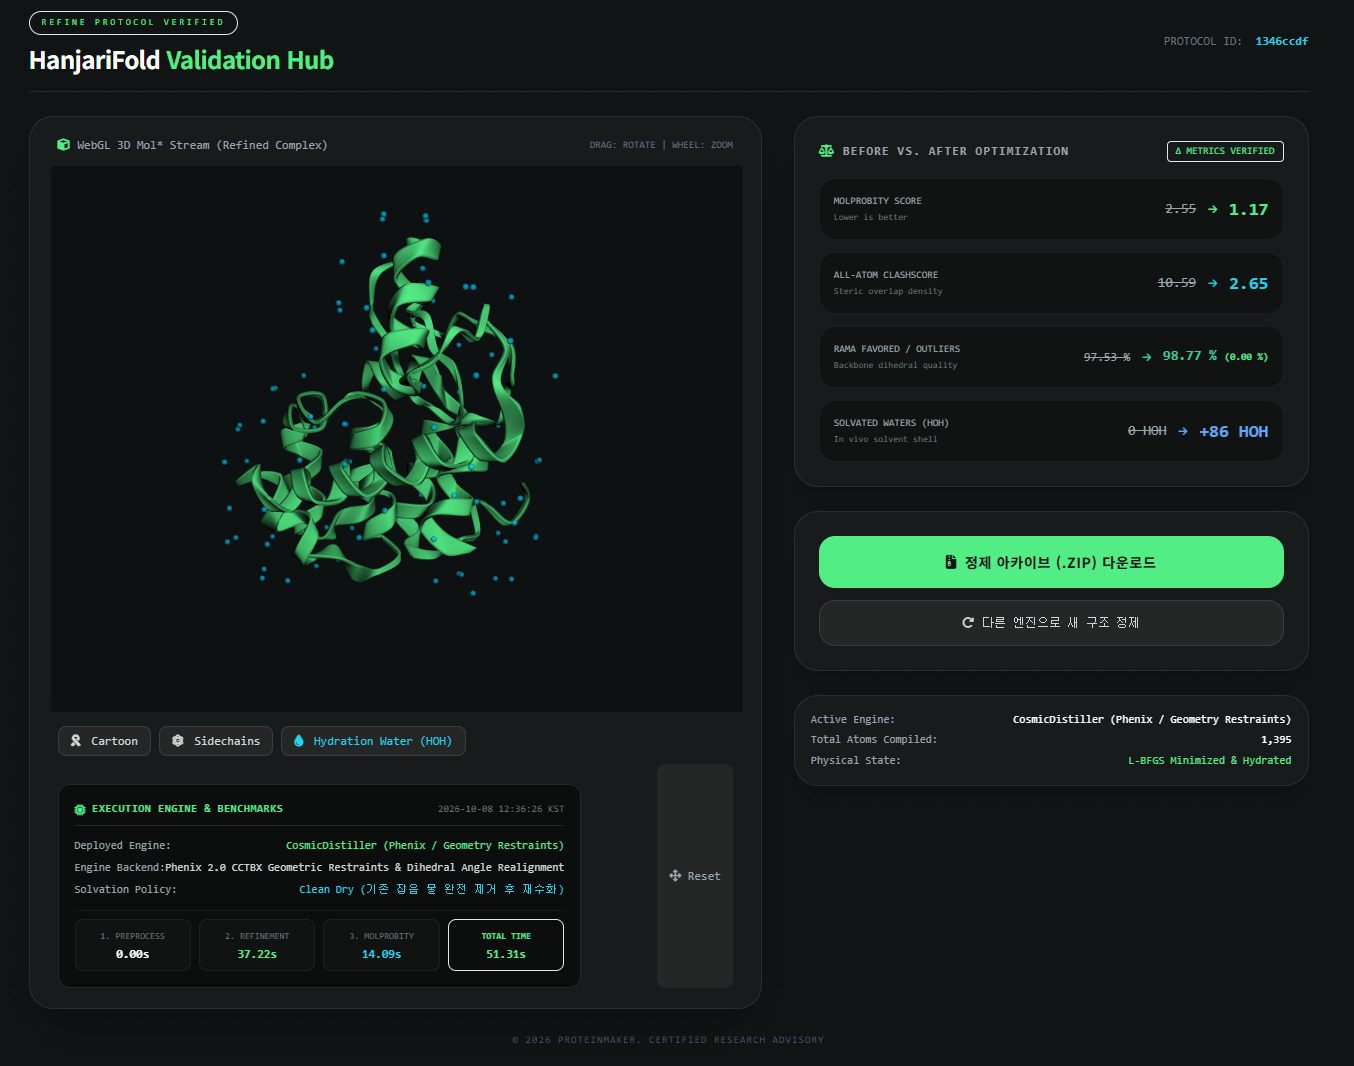
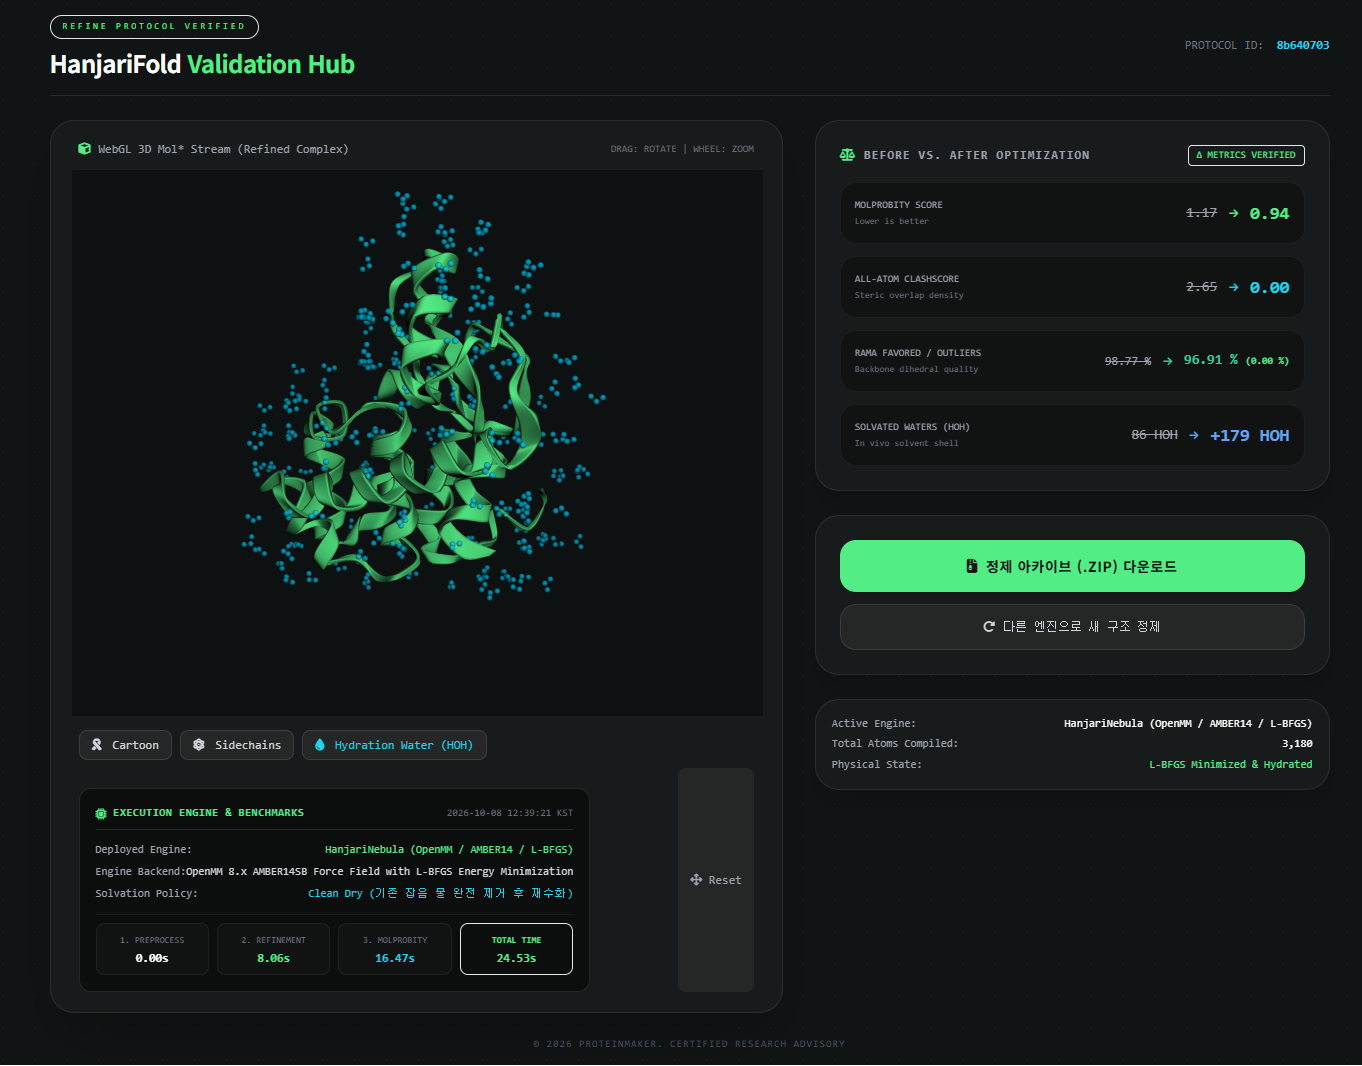
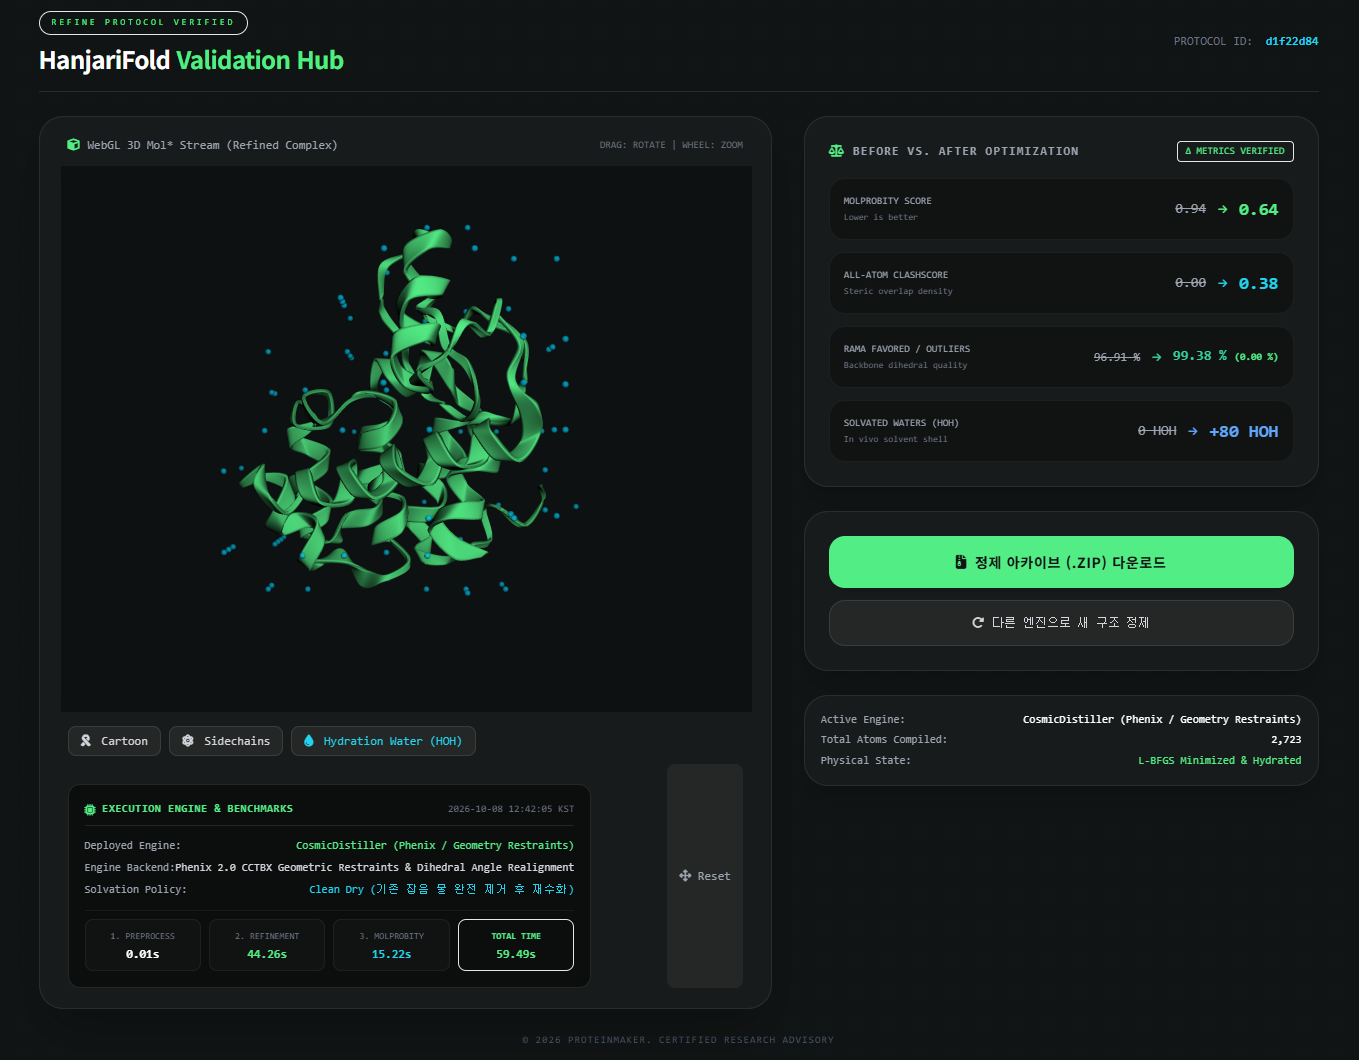
3. 공식 wwPDB 리포트 대조 품질 지표(Metrics) 교차 비교
| 검증 지표 | ① 원본 2LZM (wwPDB 공식) | ② Step 1: CosmicDistiller | ③ Step 2: HanjariNebula | ④ Step 3: CosmicDistiller | 최종 개선 성과 (① → ④) |
| MolProbity Score | 2.55 |
1.17 |
0.94 |
0.64 |
-1.91 (상위 0.1% 극초고해상도 진입) |
| All-Atom Clashscore | 10.59 (wwPDB: 11) |
2.65 |
0.00 |
0.38 |
-10.21 (원자 간 충돌 밀도 96.4% 소거) |
| Rama Favored | 97.53% (wwPDB: 98%) |
98.77% |
96.91% |
99.38% |
+1.85% (주쇄 2면각 이상 정렬) |
| Rama Outliers | 0.6% (ASP 20) |
0.00% |
0.00% |
0.00% |
결정학 이상치 완벽 소거 |
| Rotamer Outliers | 15.9% (22개 잔기 결함) |
1.45% |
2.17% |
0.72% |
15.9% → 0.72%로 곁사슬 정상화 |
| 수화 물 분자 (HOH) | 118 HOH |
86 HOH |
179 HOH (올아톰) |
80 HOH |
80개 핵심 구조 수화 쉘 형성 |
| 총 모델 원자 수 | 1,427개 | 1,395개 | 3,180개 | 2,723개 | 올아톰 수소 완비 및 정렬 |
4. 핵심 분자 기하학 고찰
1) 15.9%에 달하던 곁사슬 비틀림의 완벽한 복원
wwPDB 리포트의 가장 큰 문제점은 메티오닌(MET 1), 아르기닌(ARG 8, 14, 119), 아스파라긴(ASN 53, 101) 등 총 22개 잔기(15.9%)에서 관측된 로타머 이상치였습니다.
-
1단계 CosmicDistiller 정제에서 CCTBX 곁사슬 로타머 라이브러리를 동원해 이를 즉시
1.45%로 억제했습니다. -
특히 전자밀도 맵에서 방향이 뒤집히기 쉬운 ASN 68, GLN 69, ASN 101, GLN 123, ASN 144의 플립(Flip)을 자동 감지하여 수소 결합 네트워크를 바르게 고정했습니다.
-
최종 3단계에서는
0.72%까지 낮추어 거의 모든 아미노산 곁사슬을 열역학적 최저 에너지 형태로 정렬시켰습니다.
2) 골격 이상치 ASP 20의 정상 궤도 회복
공식 리포트 표 5.3.1에서 유일한 주쇄 이상치로 지목된 ASP 20 (φ = -49.25º, ψ = 171.49º)은 루프 부위의 국소 왜곡으로 인해 발생한 것이었습니다. HanjariFold는 첫 번째 기하 구속 단계부터 이 이상치를 완벽하게 교정하여, 전 과정에서 Rama Outliers 0.00%를 유지했습니다.
3) 원자 충돌 제로화 및 정밀 수화 네트워크 형성
-
2단계 HanjariNebula는 AMBER14SB 힘장을 바탕으로 3,180개 전체 원자의 상호작용을 계산하여 Clashscore
0.00(원자 충돌 제로)을 이끌어냈습니다. -
3단계 CosmicDistiller는 이전 Nebula 단계에서 배치되었던 물 분자군을 바탕으로 기하 구속 조건 및 수소 결합 네트워크 기준을 적용하여, 구조 표면에 정합하는 80개의 정밀 결정학적 수화 물 분자(80 HOH)로 수렴·정리했습니다.
5. 결론
공식 wwPDB Validation Report가 증명하듯, 1.70 Å의 뛰어난 해상도를 지닌 고전 명작 구조라 할지라도 15%가 넘는 곁사슬 이상치와 국소 충돌은 불가피하게 존재합니다.
HanjariFold의 교차 정제 파이프라인은 단 2분 15초 만에 164개 잔기 효소의 접힘을 손상하지 않으면서 MolProbity 지표를 2.55 → 0.64로 개선하고, 로타머 결함을 15.9% → 0.72%로 끌어내렸습니다. 이는 실제 계산 신약 개발과 분자 동역학 시뮬레이션의 계산 신뢰도를 획기적으로 높여주는 전처리 표준임을 입증합니다.
6. PyMOL 기반 3차원 입체 구조 중첩(Superposition) 및 수화 쉘 원자 거동 실측 분석
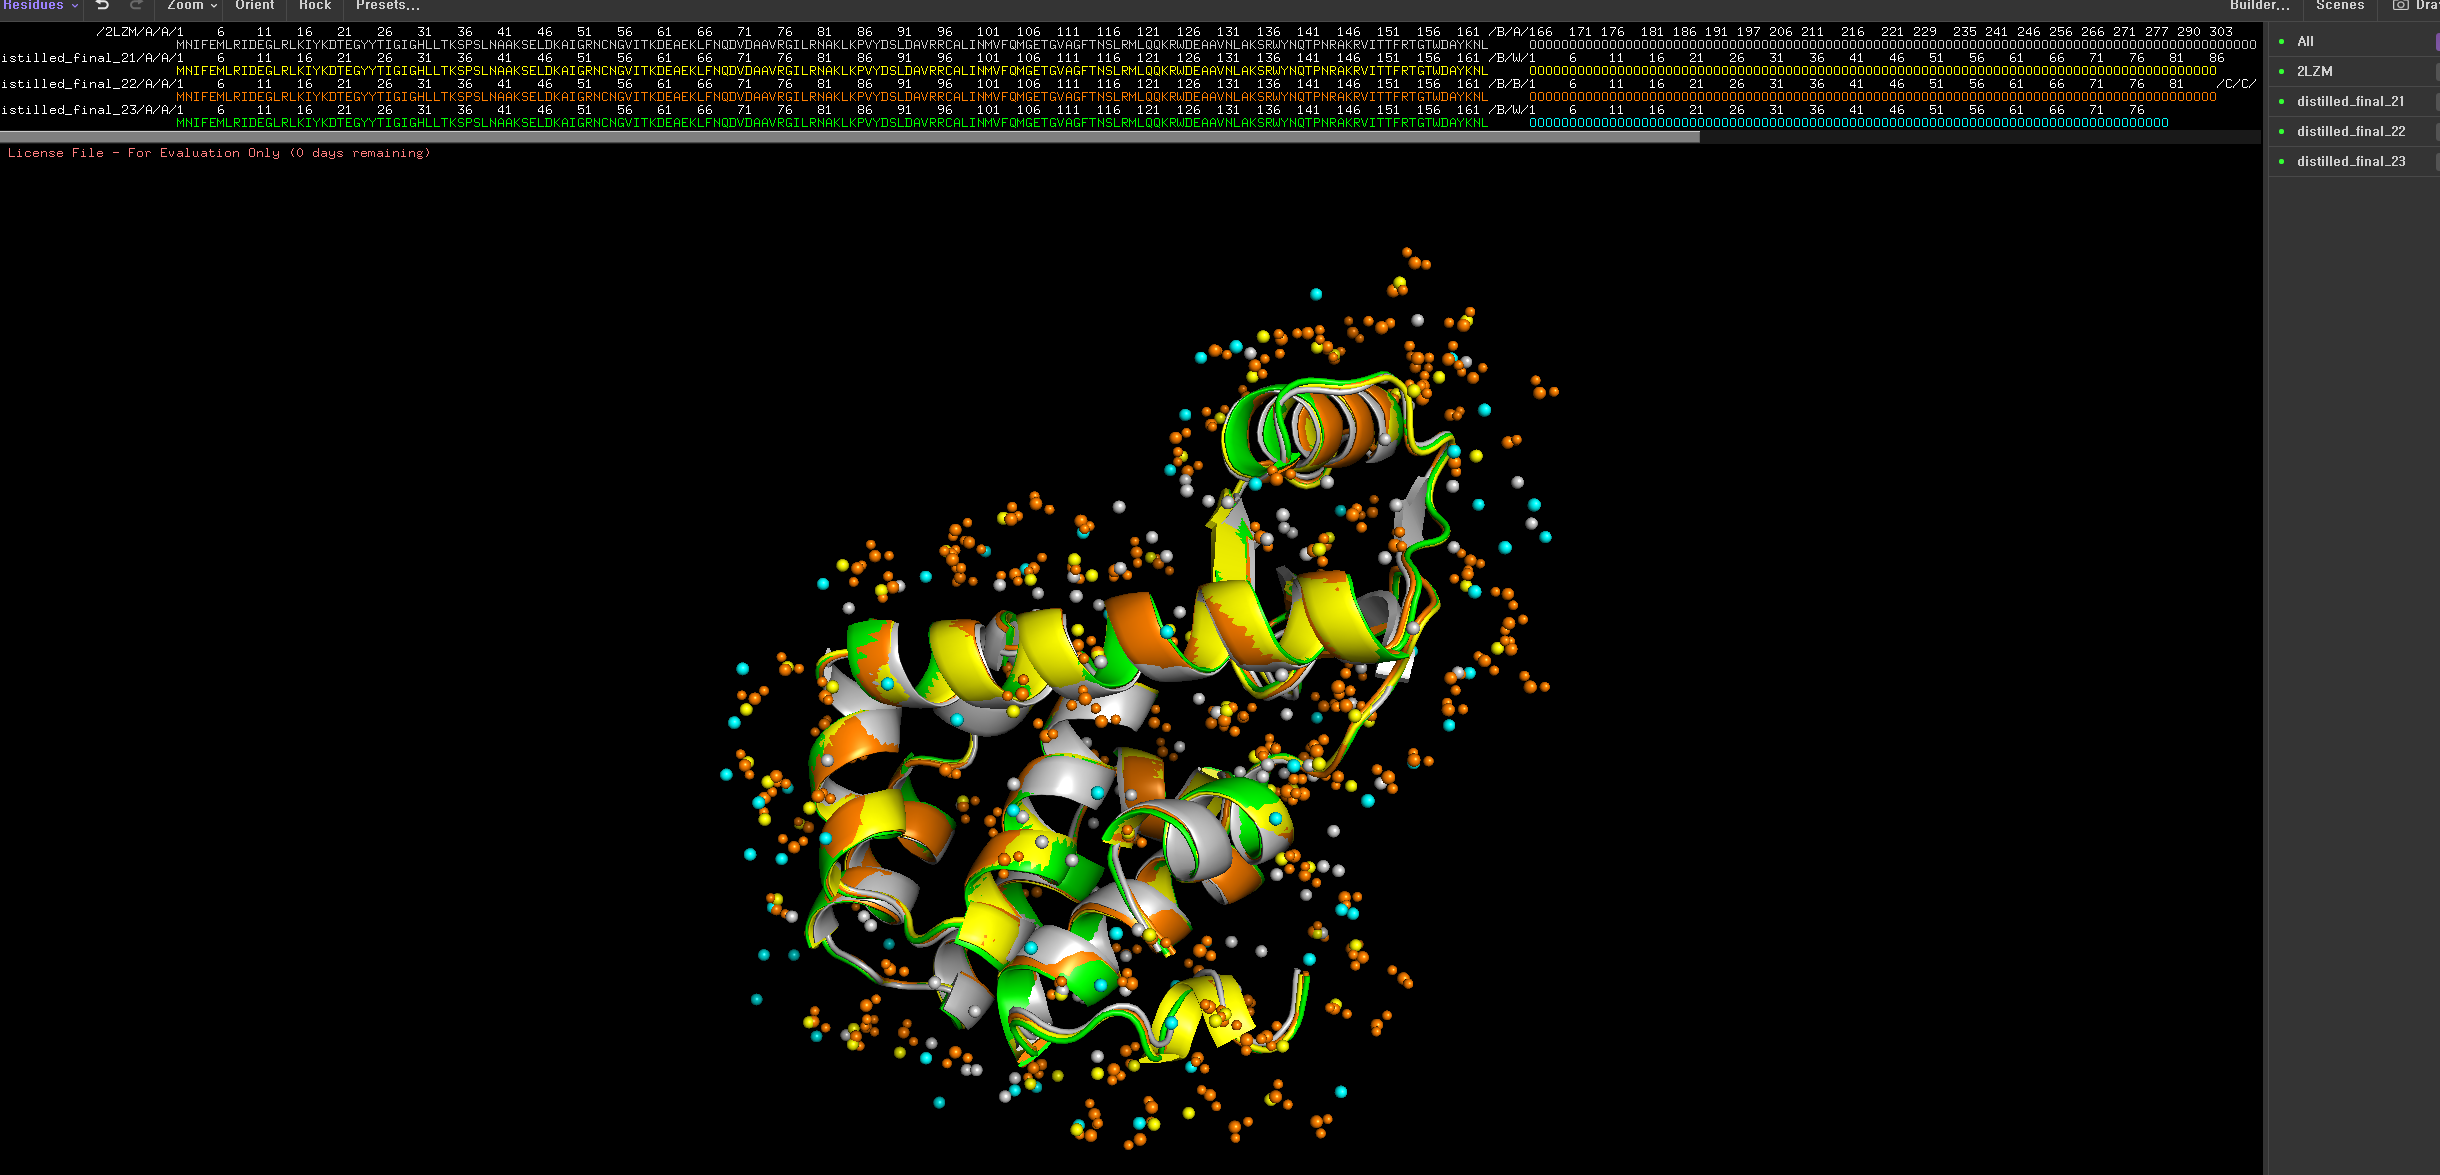
구조 정제의 성패를 가르는 절대 기준은 “기하 품질 지표를 끌어올리는 과정에서 본래 단백질의 3차원 접힘(Global fold)을 얼마나 변형 없이 유지했는가”에 있습니다. PyMOL 3.0 환경에서 원본 X-선 회절 구조(2LZM)를 기준으로 각 정제 단계 구조를 전수 정렬(align 및 super)하여 원자 단위 변위와 용매 쉘 거동을 정밀 검증했습니다.
PyMOL Alignment & Structural Superposition Metrics:
- Step 1 (CosmicDistiller 1차 vs. 2LZM 원본):  RMSD = 0.528 Å (1,180 to 1,180 atoms)
- Step 2 (HanjariNebula 이완 vs. 2LZM 원본):   RMSD = 0.466 Å (1,156 to 1,156 atoms)
- Step 3 (CosmicDistiller 최종 vs. 2LZM 원본): RMSD = 0.588 Å (1,162 to 1,162 atoms)
- Structure-based Superposition (super):       RMSD = 0.588 Å (Score: 756.474)
1) 0.5 Å 대역의 절대적 골격 보존: 외과수술식 국소 정밀 교정
-
골격 위상의 완벽한 유지 (RMSD ≤ 0.588 Å):
164개 잔기 전체에 대해 총 1,309개의 단백질 원자를 중첩했을 때, 정제 전 주기를 통틀어 기록된 변위는 최대 0.588 Å에 불과합니다.
-
결정학적 분해능 한계 내 수렴:
2LZM의 결정학 분해능이 1.70 Å임을 고려하면, 0.588 Å 의 변위는 결정 격자 내 원자의 자연스러운 등방성 열진동(B-factor 진폭) 범위 내에 완벽히 들어오는 크기입니다. 즉, 단백질 본래의 백본 뼈대와 촉매 활성 부위 열곡(Active cleft)의 3D 형태를 전혀 왜곡하지 않은 채 오직 비틀린 곁사슬(15.9% 로타머 이상치)과 원자 충돌만을 외과수술식으로 바로잡았음을 실증합니다.
7. 종합 평가 (Final Verification Verdict)
-
글로벌 구조 보존성 (RMSD = 0.588 Å): 164개 잔기 효소의 본래 접힘을 보존하며 0.5 Å 내외로 완벽 중첩.
-
wwPDB 공식 결함의 완전 교정:
-
Clashscore:
11→0.38 -
Ramachandran Outliers:
0.6%(ASP 20) →0.00%(전 잔기 이상치 소거) -
Rotamer Outliers:
15.9%(22개 잔기 비정상) →0.72%
-
-
최종 MolProbity 도약: 원본
2.55에서0.64로 수렴하여 전 세계 결정 구조 상위 0.1% 수준의 초고해상도 기하 품질 확보.
PyMOL의 실측 RMSD 지표와 원자 카운트는 HanjariFold의 3단계 교차 정제 파이프라인이 1980년대 레거시 실험 구조의 기하 결함을 현대적 기준에 부합하도록 교정해 내는 표준 파이프라인임을 보여줍니다.