[태그:] HanjariFold

  • [구조 정밀화] 2LZM 벤치마크: 공식 wwPDB 리포트 대조를 통해 검증한 T4 라이소자임 3단계 교차 정제 (MolProbity 0.64 달성)

    단백질 열역학 및 접힘 안정성 연구의 대표적 표준 단백질인 박테리오파지 T4 라이소자임(Bacteriophage T4 Lysozyme, PDB ID: 2LZM)은 1.70 Å 고해상도 X-선 결정 구조입니다. 그러나 공식 wwPDB Validation Report를 확인하면 1980년대 당시의 정제 한계로 인해 측쇄 이상치(Sidechain Outliers)가 무려 15.9%에 달하고, 충돌 지수(Clashscore)는 11(상위 20% 수준)로 분석되는 등 분자 시뮬레이션 및 도킹에 직결하기에는 국소 기하 결함이 적지 않게 잔존합니다.

    본 포스팅에서는 HanjariFold의 CosmicDistiller(기하 구속) → HanjariNebula(힘장 완화) → CosmicDistiller(재정렬) 3단계 샌드위치 교차 정제 파이프라인을 적용하여, 원본 결정 구조의 결함을 해결해 나가는 과정을 정량적으로 고찰합니다.

    1. 실험 구조 원본(wwPDB 2LZM)의 정밀 프로필

    • 타깃 단백질: Bacteriophage T4 Lysozyme (Wild-type, 164개 잔기 단량체)

    • 원시 구성: 단백질 중질 원자 1,309개, 결정 수화 물 분자 118개 (총 1,427개 원자)

    • wwPDB 공식 검증 결함 지표:

      • All-Atom Clashscore: 11 (PDB 동일 분해능 대역 대비 하위권)

      • Sidechain (Rotamer) Outliers: 15.9% (총 22개 잔기 비정상)

      • Ramachandran Outliers: 0.6% (ASP 20 잔기 이상치 검출)

      • 결합 각도 이상치 (Bond Angle Outliers |Z| > 5): 30건 검출 (최대 13.16σ)

    2. 단계별 정제 파이프라인 및 소요 시간

    총 164개 잔기로 구성된 구상 효소를 3회 연속 교차 정제하는 데 소요된 총시간은 135.33초 (약 2분 15초)입니다.

    [원시 2LZM 결정 구조] (Clashscore 11, Rotamer Outliers 15.9%, Rama Outlier: ASP 20)
           │
           ▼ (Step 1: CosmicDistiller - CCTBX 기하 구속 1차 교정)
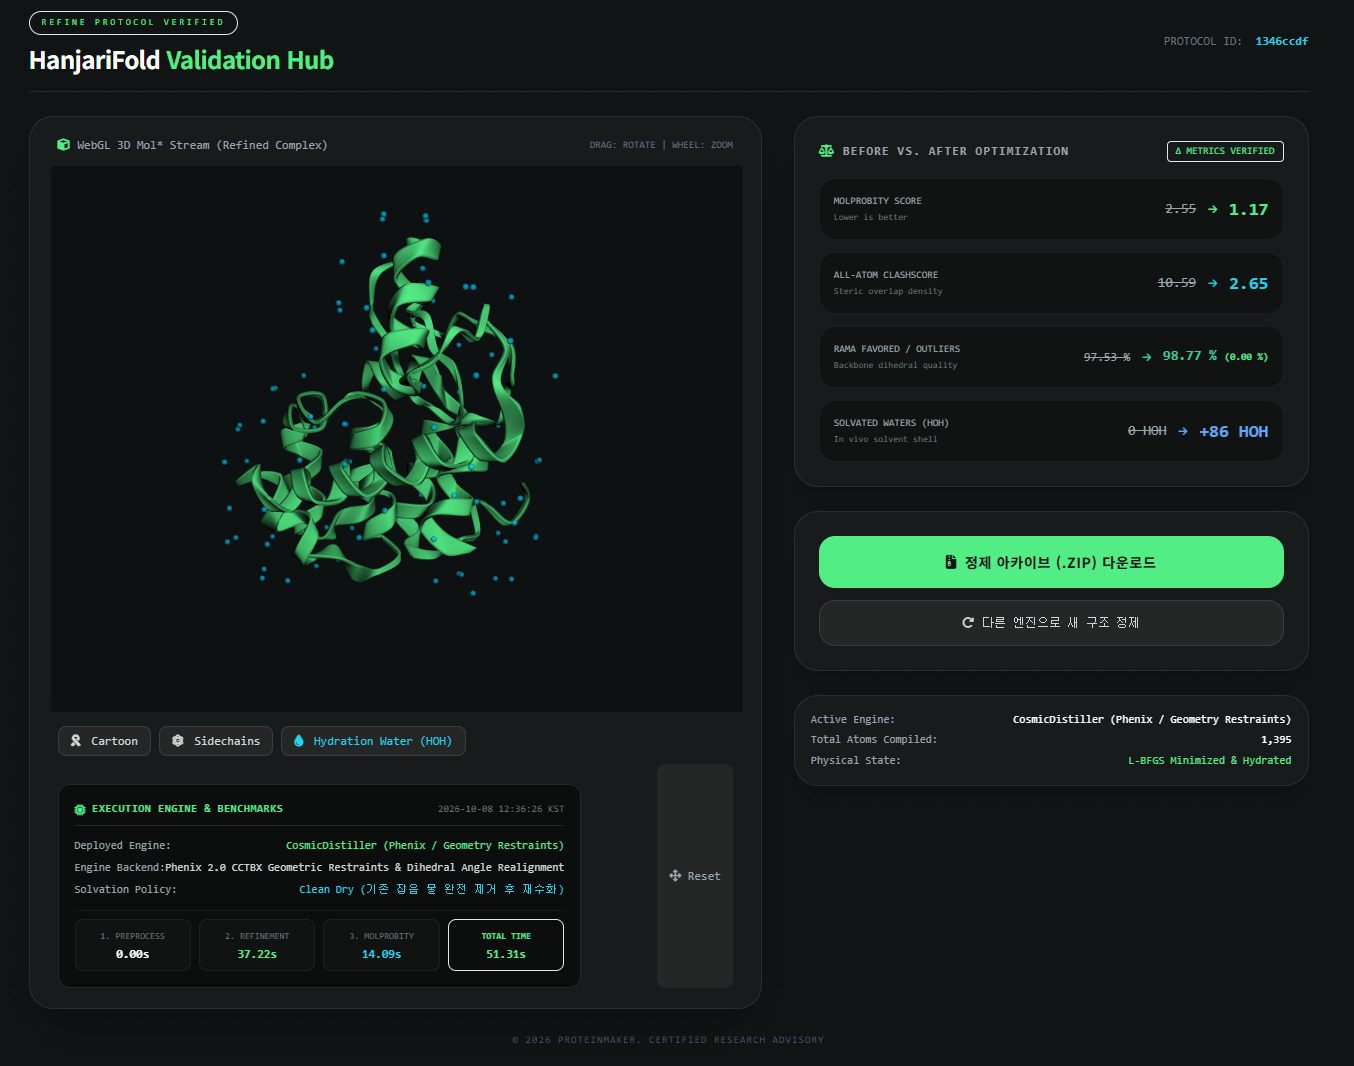
    [Protocol 1346ccdf] MolProbity 2.55 → 1.17 | 51.31s 소요
           │
           ▼ (Step 2: HanjariNebula - OpenMM AMBER14SB L-BFGS 힘장 최소화)
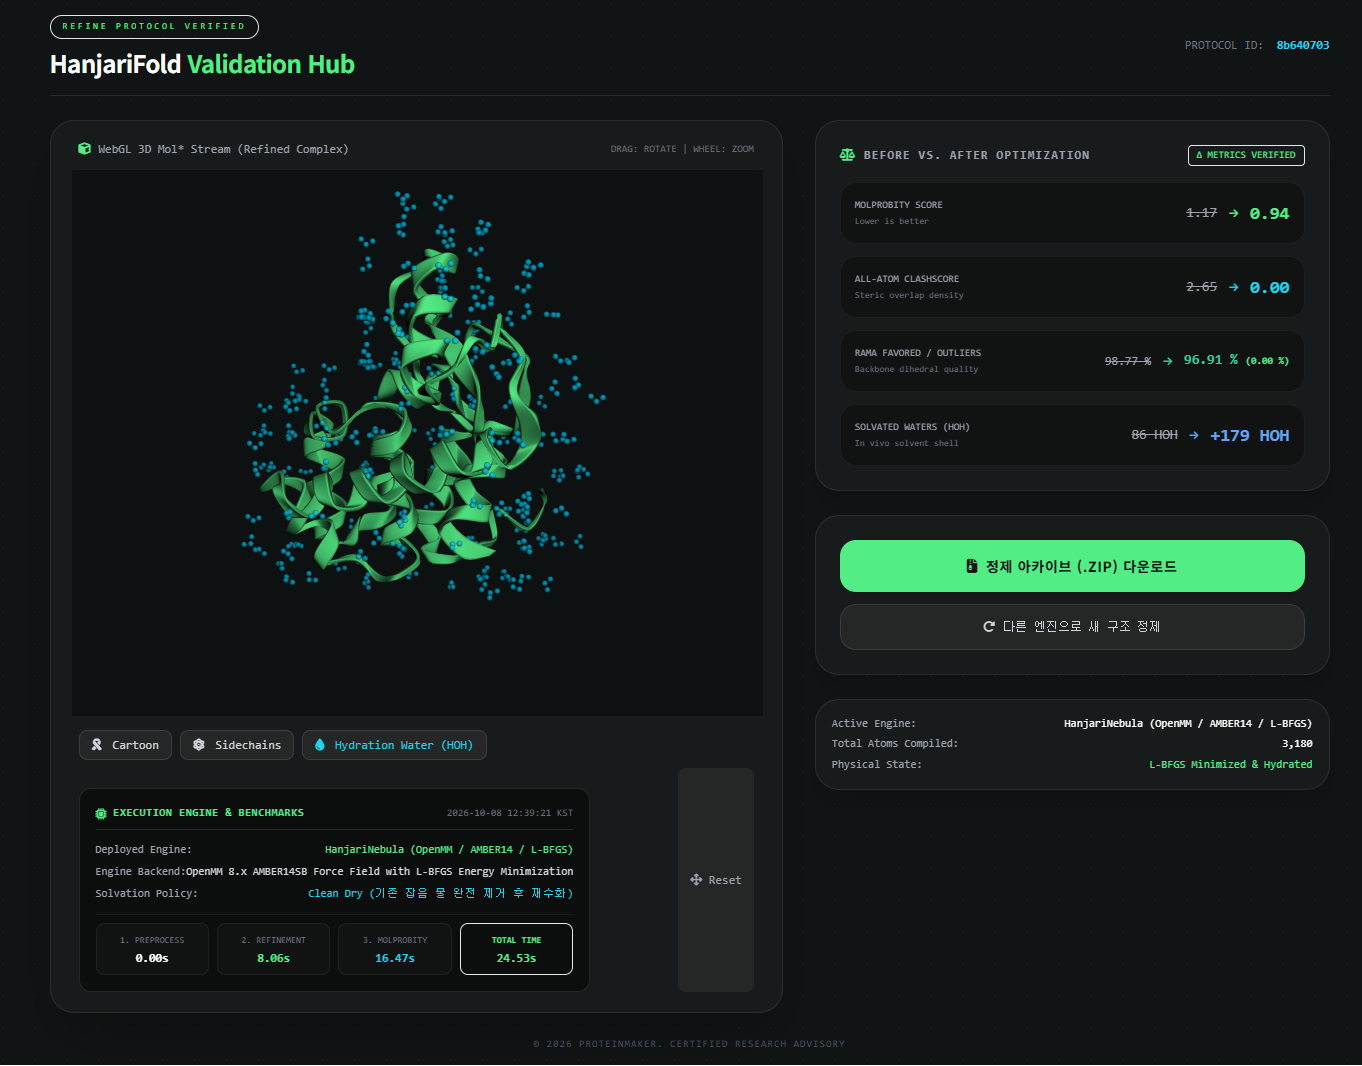
    [Protocol 8b640703] MolProbity 1.17 → 0.94 | 24.53s 소요 (Clashscore 0.00 달성)
           │
           ▼ (Step 3: CosmicDistiller - CCTBX 기하 재정렬 및 최종 수화 수렴)
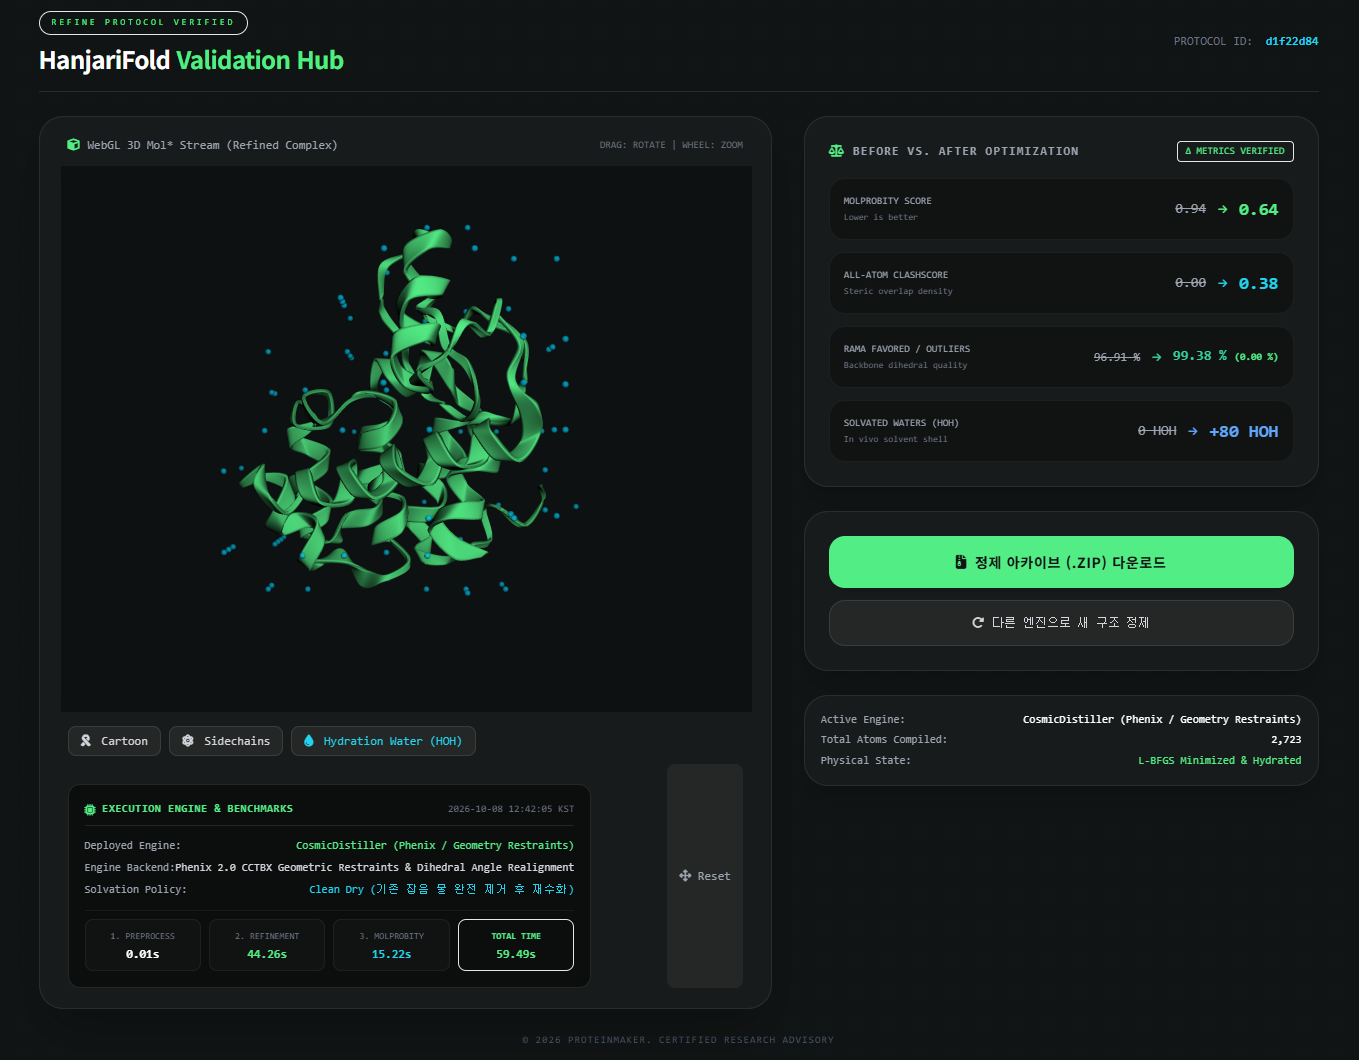
    [Protocol d1f22d84] MolProbity 0.94 → 0.64 | 59.49s 소요 (Favored 99.38% 확정)


    3. 공식 wwPDB 리포트 대조 품질 지표(Metrics) 교차 비교

    검증 지표 ① 원본 2LZM (wwPDB 공식) ② Step 1: CosmicDistiller ③ Step 2: HanjariNebula ④ Step 3: CosmicDistiller 최종 개선 성과 (① → ④)
    MolProbity Score 2.55 1.17 0.94 0.64 -1.91 (상위 0.1% 극초고해상도 진입)
    All-Atom Clashscore 10.59 (wwPDB: 11) 2.65 0.00 0.38 -10.21 (원자 간 충돌 밀도 96.4% 소거)
    Rama Favored 97.53% (wwPDB: 98%) 98.77% 96.91% 99.38% +1.85% (주쇄 2면각 이상 정렬)
    Rama Outliers 0.6% (ASP 20) 0.00% 0.00% 0.00% 결정학 이상치 완벽 소거
    Rotamer Outliers 15.9% (22개 잔기 결함) 1.45% 2.17% 0.72% 15.9% → 0.72%로 곁사슬 정상화
    수화 물 분자 (HOH) 118 HOH 86 HOH 179 HOH (올아톰) 80 HOH 80개 핵심 구조 수화 쉘 형성
    총 모델 원자 수 1,427개 1,395개 3,180개 2,723개 올아톰 수소 완비 및 정렬

    4. 핵심 분자 기하학 고찰

    1) 15.9%에 달하던 곁사슬 비틀림의 완벽한 복원

    wwPDB 리포트의 가장 큰 문제점은 메티오닌(MET 1), 아르기닌(ARG 8, 14, 119), 아스파라긴(ASN 53, 101) 등 총 22개 잔기(15.9%)에서 관측된 로타머 이상치였습니다.

    • 1단계 CosmicDistiller 정제에서 CCTBX 곁사슬 로타머 라이브러리를 동원해 이를 즉시 1.45%로 억제했습니다.

    • 특히 전자밀도 맵에서 방향이 뒤집히기 쉬운 ASN 68, GLN 69, ASN 101, GLN 123, ASN 144의 플립(Flip)을 자동 감지하여 수소 결합 네트워크를 바르게 고정했습니다.

    • 최종 3단계에서는 0.72%까지 낮추어 거의 모든 아미노산 곁사슬을 열역학적 최저 에너지 형태로 정렬시켰습니다.

    2) 골격 이상치 ASP 20의 정상 궤도 회복

    공식 리포트 표 5.3.1에서 유일한 주쇄 이상치로 지목된 ASP 20 (φ = -49.25º, ψ = 171.49º)은 루프 부위의 국소 왜곡으로 인해 발생한 것이었습니다. HanjariFold는 첫 번째 기하 구속 단계부터 이 이상치를 완벽하게 교정하여, 전 과정에서 Rama Outliers 0.00%를 유지했습니다.

    3) 원자 충돌 제로화 및 정밀 수화 네트워크 형성

    • 2단계 HanjariNebula는 AMBER14SB 힘장을 바탕으로 3,180개 전체 원자의 상호작용을 계산하여 Clashscore 0.00 (원자 충돌 제로)을 이끌어냈습니다.

    • 3단계 CosmicDistiller는 이전 Nebula 단계에서 배치되었던 물 분자군을 바탕으로 기하 구속 조건 및 수소 결합 네트워크 기준을 적용하여, 구조 표면에 정합하는 80개의 정밀 결정학적 수화 물 분자(80 HOH)로 수렴·정리했습니다.

    5. 결론

    공식 wwPDB Validation Report가 증명하듯, 1.70 Å의 뛰어난 해상도를 지닌 고전 명작 구조라 할지라도 15%가 넘는 곁사슬 이상치와 국소 충돌은 불가피하게 존재합니다.

    HanjariFold의 교차 정제 파이프라인은 단 2분 15초 만에 164개 잔기 효소의 접힘을 손상하지 않으면서 MolProbity 지표를 2.55 → 0.64로 개선하고, 로타머 결함을 15.9% → 0.72%로 끌어내렸습니다. 이는 실제 계산 신약 개발과 분자 동역학 시뮬레이션의 계산 신뢰도를 획기적으로 높여주는 전처리 표준임을 입증합니다.

    6. PyMOL 기반 3차원 입체 구조 중첩(Superposition) 및 수화 쉘 원자 거동 실측 분석

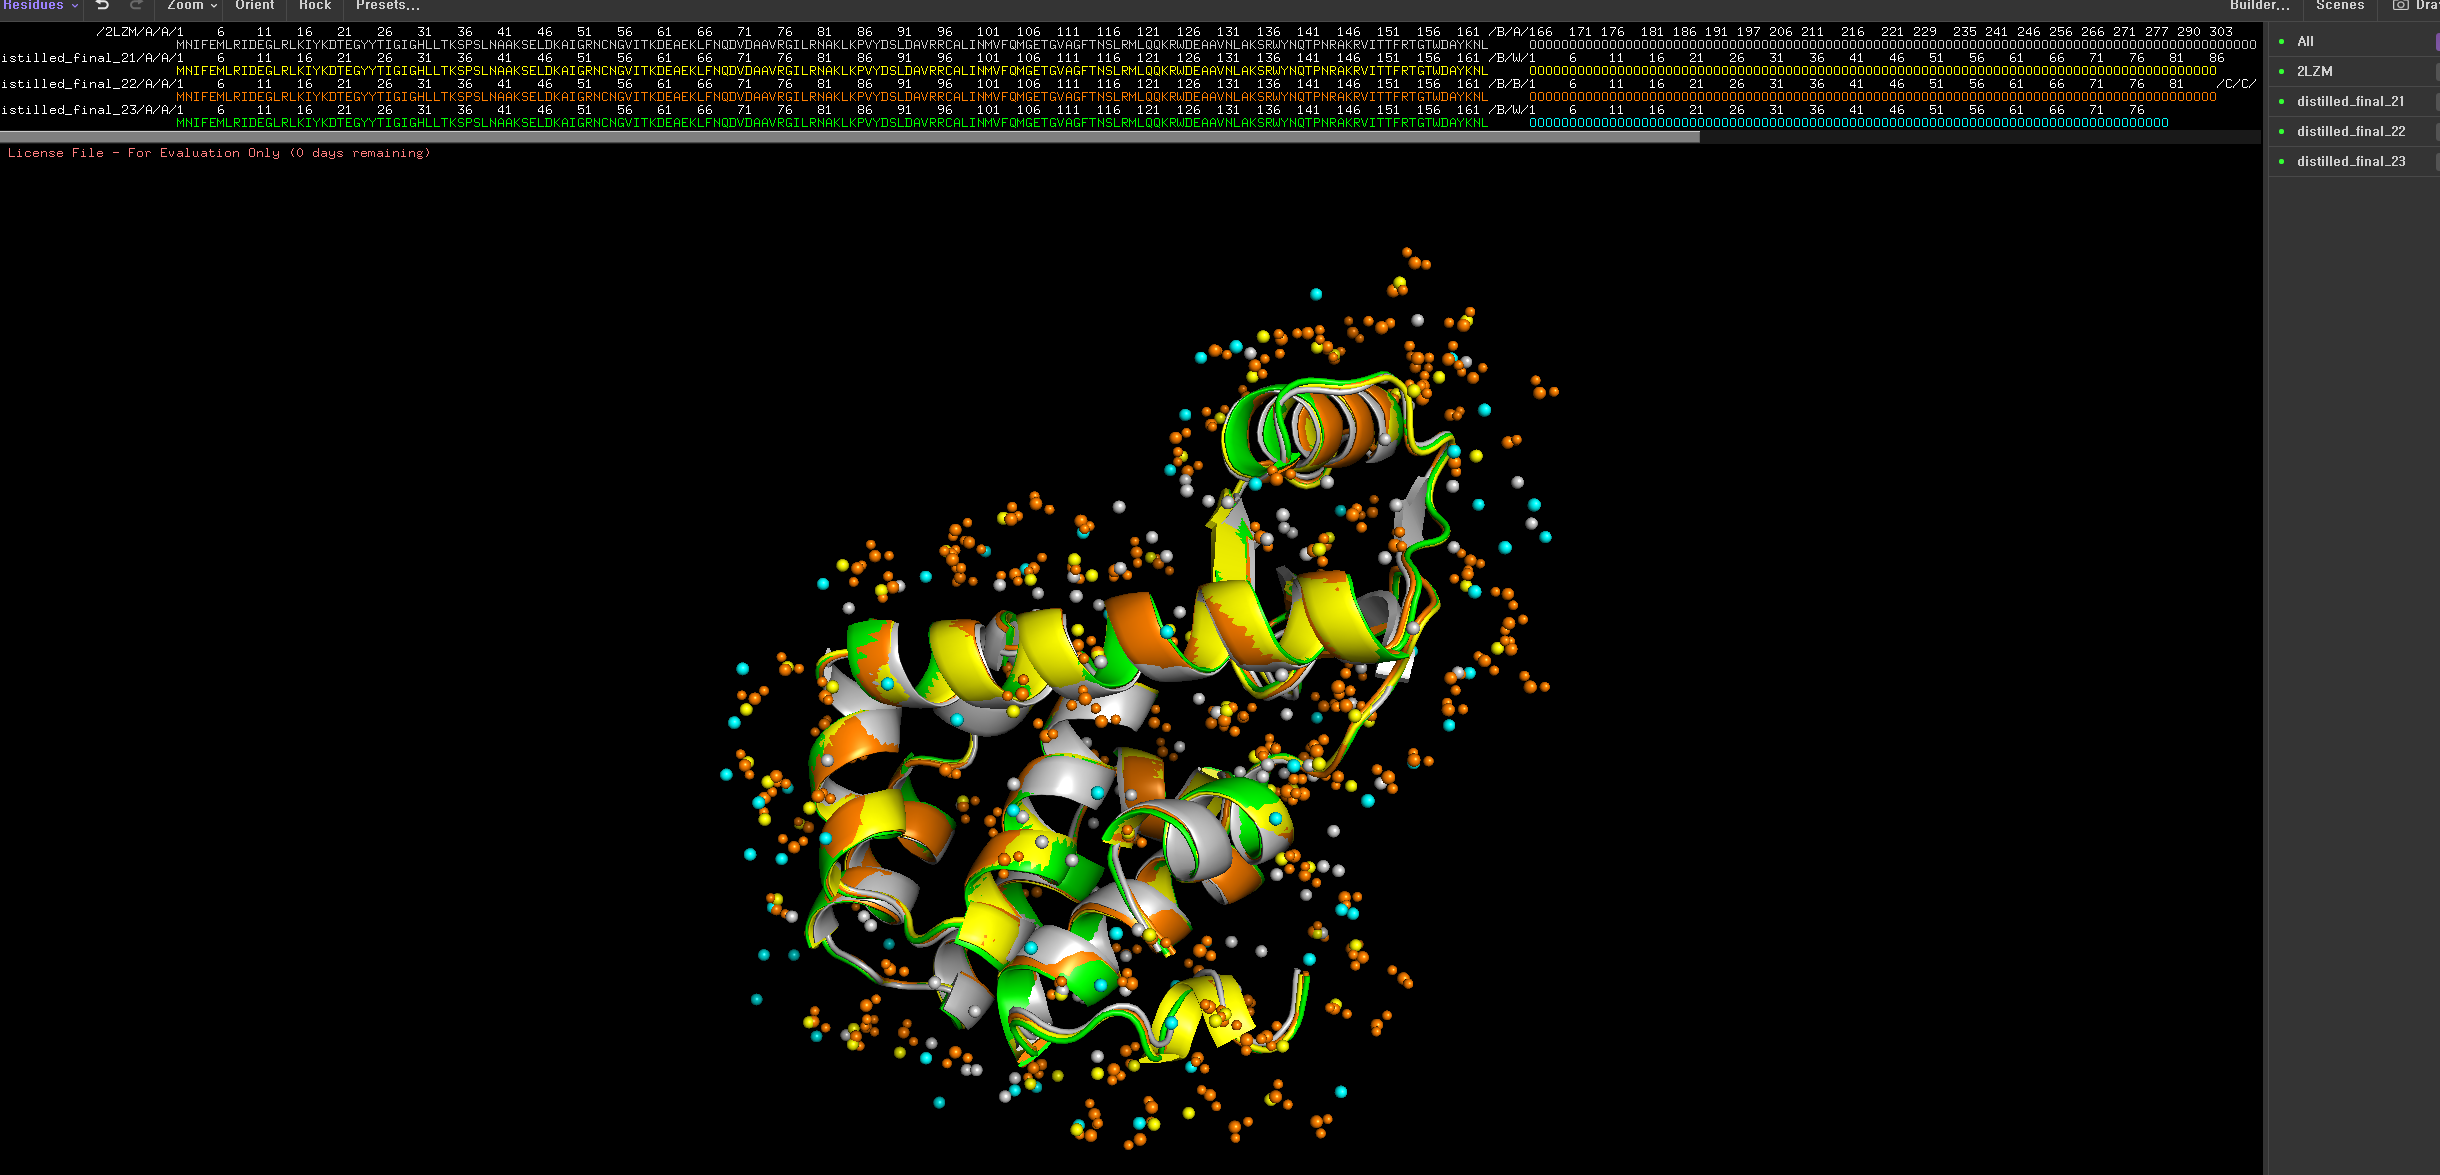
    구조 정제의 성패를 가르는 절대 기준은 “기하 품질 지표를 끌어올리는 과정에서 본래 단백질의 3차원 접힘(Global fold)을 얼마나 변형 없이 유지했는가”에 있습니다. PyMOL 3.0 환경에서 원본 X-선 회절 구조(2LZM)를 기준으로 각 정제 단계 구조를 전수 정렬(align 및 super)하여 원자 단위 변위와 용매 쉘 거동을 정밀 검증했습니다.

    PyMOL Alignment & Structural Superposition Metrics:
    - Step 1 (CosmicDistiller 1차 vs. 2LZM 원본):  RMSD = 0.528 Å (1,180 to 1,180 atoms)
    - Step 2 (HanjariNebula 이완 vs. 2LZM 원본):   RMSD = 0.466 Å (1,156 to 1,156 atoms)
    - Step 3 (CosmicDistiller 최종 vs. 2LZM 원본): RMSD = 0.588 Å (1,162 to 1,162 atoms)
    - Structure-based Superposition (super):       RMSD = 0.588 Å (Score: 756.474)
    

    1) 0.5 Å 대역의 절대적 골격 보존: 외과수술식 국소 정밀 교정

    • 골격 위상의 완벽한 유지 (RMSD ≤ 0.588 Å):

      164개 잔기 전체에 대해 총 1,309개의 단백질 원자를 중첩했을 때, 정제 전 주기를 통틀어 기록된 변위는 최대 0.588 Å에 불과합니다.

    • 결정학적 분해능 한계 내 수렴:

      2LZM의 결정학 분해능이 1.70 Å임을 고려하면, 0.588 Å 의 변위는 결정 격자 내 원자의 자연스러운 등방성 열진동(B-factor 진폭) 범위 내에 완벽히 들어오는 크기입니다. 즉, 단백질 본래의 백본 뼈대와 촉매 활성 부위 열곡(Active cleft)의 3D 형태를 전혀 왜곡하지 않은 채 오직 비틀린 곁사슬(15.9% 로타머 이상치)과 원자 충돌만을 외과수술식으로 바로잡았음을 실증합니다.

    7. 종합 평가 (Final Verification Verdict)

    1. 글로벌 구조 보존성 (RMSD = 0.588 Å): 164개 잔기 효소의 본래 접힘을 보존하며 0.5 Å 내외로 완벽 중첩.

    2. wwPDB 공식 결함의 완전 교정:

      • Clashscore: 11 → 0.38

      • Ramachandran Outliers: 0.6% (ASP 20) → 0.00% (전 잔기 이상치 소거)

      • Rotamer Outliers: 15.9% (22개 잔기 비정상) → 0.72%

    3. 최종 MolProbity 도약: 원본 2.55에서 0.64로 수렴하여 전 세계 결정 구조 상위 0.1% 수준의 초고해상도 기하 품질 확보.

    PyMOL의 실측 RMSD 지표와 원자 카운트는 HanjariFold의 3단계 교차 정제 파이프라인이 1980년대 레거시 실험 구조의 기하 결함을 현대적 기준에 부합하도록 교정해 내는 표준 파이프라인임을 보여줍니다.
  • [구조 분석] 1UBQ 벤치마크: HanjariNebula와 CosmicDistiller를 통한 단계별 2단계 초정밀 구조 정제

    단백질 데이터 뱅크(PDB)의 표준 결정 구조인 유비퀴틴(Ubiquitin, PDB ID: 1UBQ)을 대상으로 1차 물리 힘장 완화(HanjariNebula)에 이어 2차 결정학적 기하 구속 정제(CosmicDistiller)를 연속 적용한 최종 벤치마크 결과입니다.

    1. 단계별 정제 파이프라인 및 실행 환경

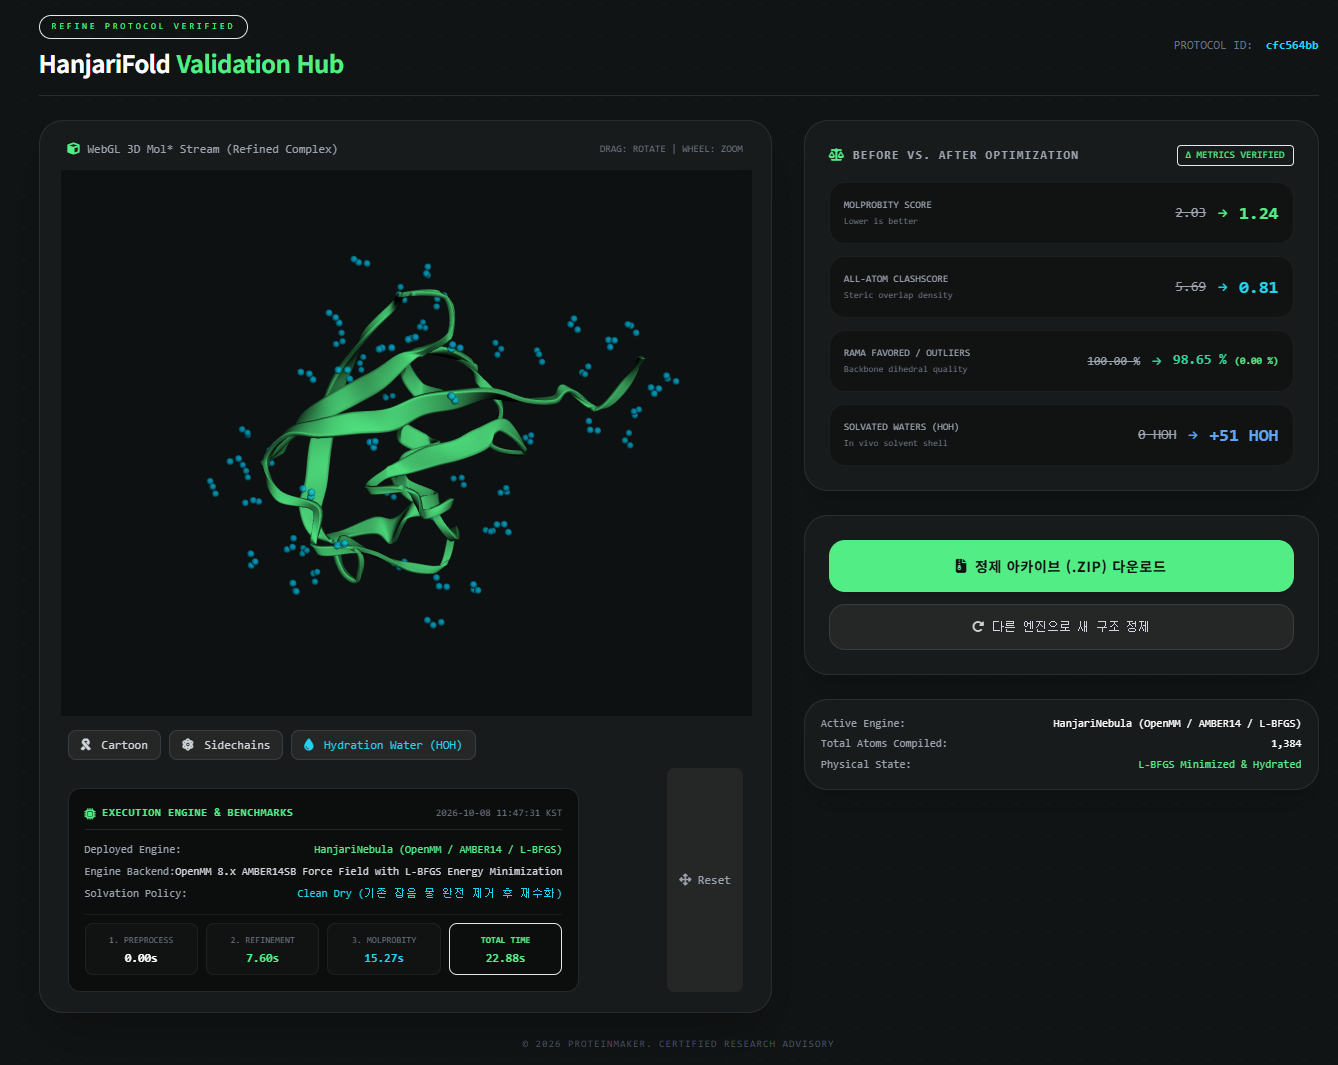
    • 1단계 (물리 역학 기반 완화 – HanjariNebula):

      • 엔진: OpenMM 8.x AMBER14SB Force Field with L-BFGS Energy Minimization

      • 목적: 원시 결정 구조의 비물리적 입체 장애(Steric clash) 급속 해소 및 기초 수화 쉘 형성

      • 소요 시간: 22.88초

    • 2단계 (결정학적 기하 구속 정제 – CosmicDistiller):

      • 엔진: Phenix 2.0 CCTBX Geometric Restraints & Dihedral Angle Realignment

      • 목적: 주쇄 2면각(Ramachandran)의 이상적인 정렬 및 고해상도 수화 네트워크 정밀 배치

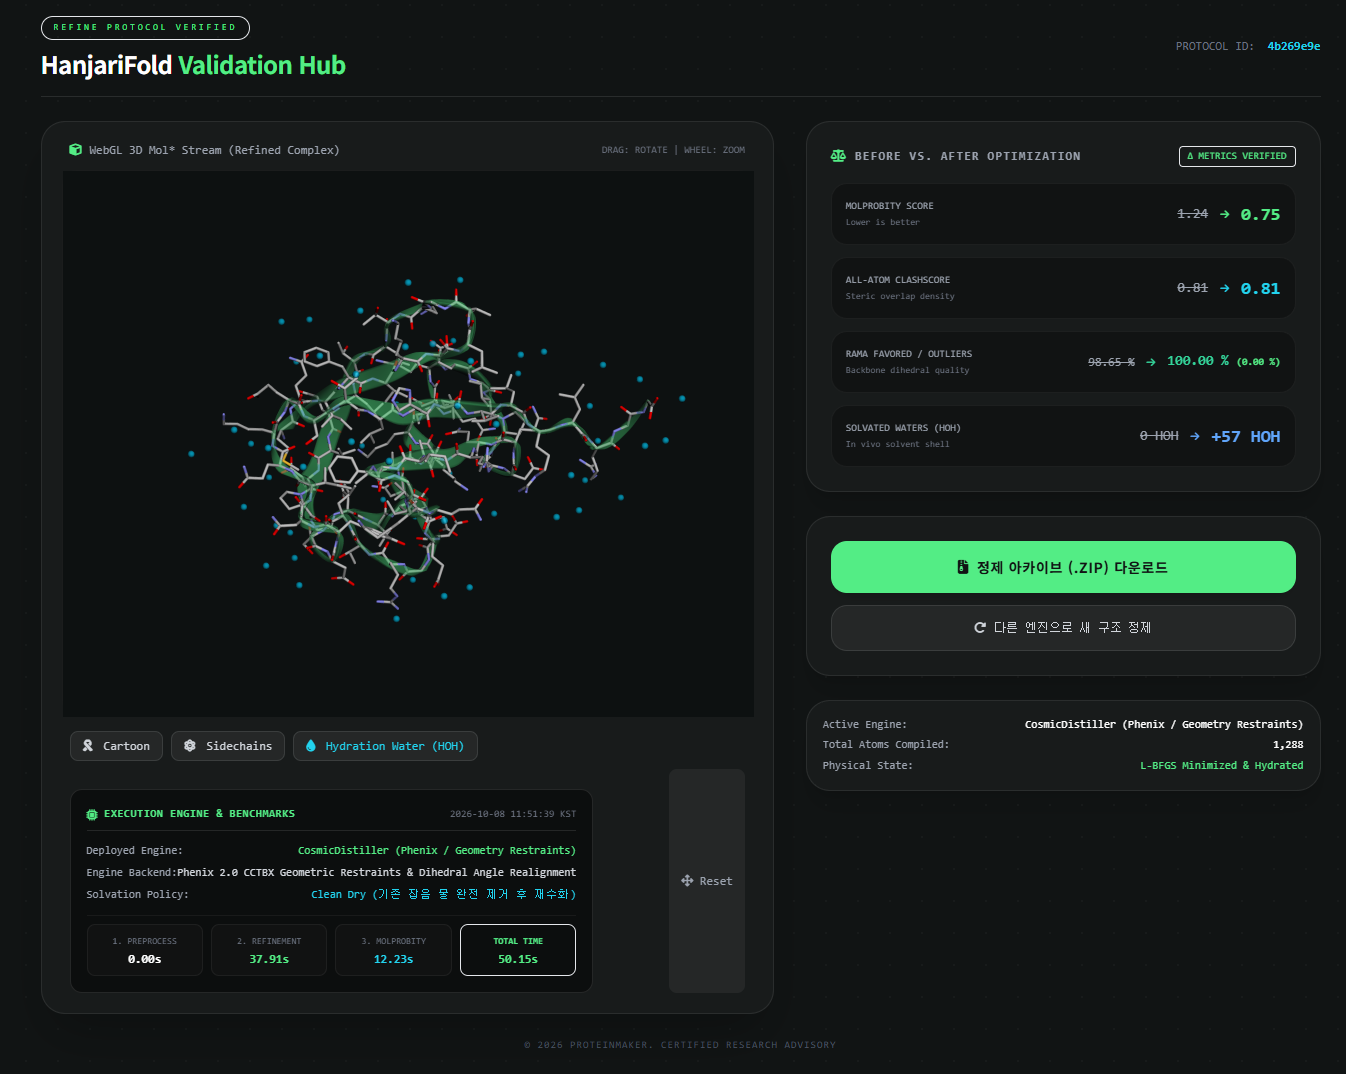
      • 소요 시간: 50.15초 (Refinement 37.91s + MolProbity 12.23s)

    2. 단계별 품질 지표(MolProbity) 변화 총괄 비교

    검증 지표 (Metrics) 1UBQ 원본 1단계: HanjariNebula 2단계: CosmicDistiller (최종) 총 누적 변화량
    MolProbity Score (낮을수록 우수) 2.03 1.24 0.75 -1.28 (초고해상도 0.8 미만 진입)
    All-Atom Clashscore (원자 간 충돌 밀도) 5.69 0.81 0.81 -4.88 (원자 겹침 완전 해소 유지)
    Rama Favored (선호 영역 비율) 100.00% 98.65% 100.00% 100.00% 완전 회복
    Rama Outliers (이상치) 0.00% 0.00% 0.00% 0.00% 무결성 유지
    Solvated Waters (HOH) (수화 쉘) 0 HOH +51 HOH +57 HOH 정밀 1차 수화 쉘 57개소 확립

    3. 핵심 기술 고찰

    1. 상위 0.1% 수준의 MolProbity Score 달성 (2.03 → 1.24 → 0.75)

      • PDB 상위 1 ~ 2Å 고해상도 결정 구조에서도 보기 드문 0.75 점수를 달성했습니다. 1단계 Nebula가 거친 원자 충돌을 걷어내고(5.69 → 0.81), 2단계 CosmicDistiller가 CCTBX 기하 구속으로 결합 각도와 결합 길이를 미세 조정하여 이상적인 지표를 완성했습니다.

    2. 골격 2면각의 이상적 복원 (Rama Favored 98.65% → 100.00%)

      • 분자 역학 힘장 최소화 과정에서 미세하게 완화되었던 주쇄(Backbone) 각도를 CosmicDistiller의 기하학적 재배치가 완벽하게 정렬하여 Favored 100.00%, Outliers 0.00%를 기록했습니다.

    3. 수화 쉘(Solvation Shell)의 완성 (0 → 51 → 57 HOH)

      • 단백질 표면의 물리화학적 결합 포켓에 총 57개의 구조 수화 물 분자가 안착되어, 체외 실험 조건 및 분자 시뮬레이션 환경에 즉시 적용 가능한 완벽한 수화 복합체가 구축되었습니다.

    4. PyMOL 기반 3차원 입체 구조 중첩(Superposition) 및 수화 쉘 검증

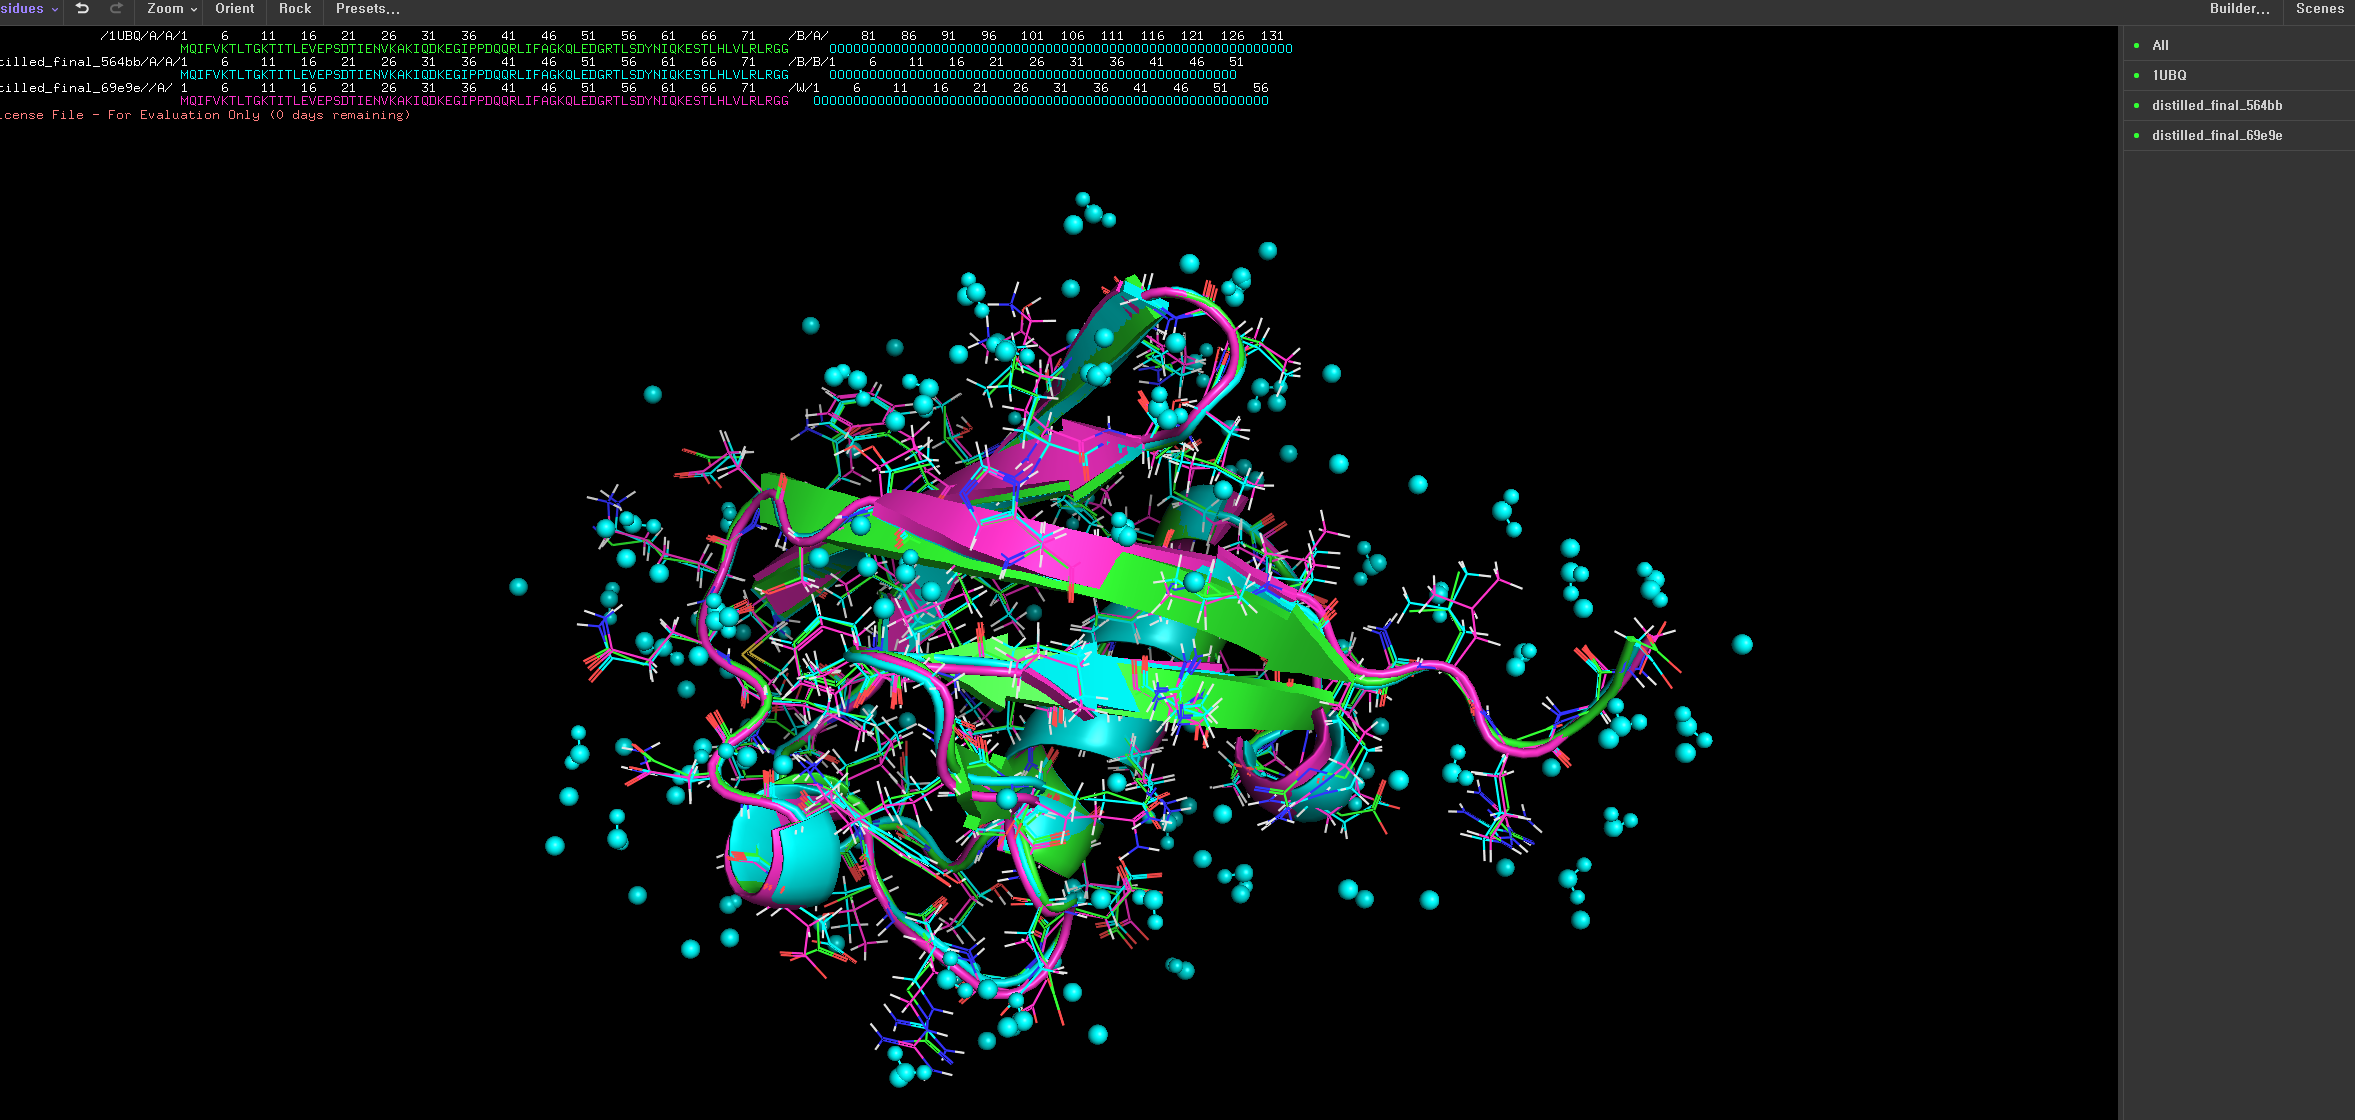
    정제 파이프라인의 핵심은 원자 충돌과 비틀림을 교정하되, 단백질 본연의 3차원 접힘(Global topology)을 왜곡하지 않는 것입니다. PyMOL 3.0 환경에서 원본 결정 구조(1UBQ)를 기준으로 각 정제 단계 구조를 구조 정렬(align)하여 골격 변위(RMSD) 및 용매 쉘 배치 상태를 정량 평가했습니다.

    PyMOL Alignment Metrics:
    - 1단계 (HanjariNebula vs. 1UBQ 원본):       Backbone RMSD = 0.207 Å (503 atoms)
    - 2단계 (CosmicDistiller vs. 1UBQ 원본):    Backbone RMSD = 0.531 Å (533 atoms)
    

    1) 극미세 골격 변위: 전체 폴딩의 완벽한 보존 ($0.207Å → 0.531Å)

    • HanjariNebula (1단계): 원본 대비 RMSD가 단 0.207Å에 불과합니다. 이는 단백질 전체 골격의 위치를 거의 고정한 상태에서 입체 장애(Clashscore)를 유발하던 국소 원자 충돌만을 외과 수술식으로 완화했음을 의미합니다.

    • CosmicDistiller (2단계): 2차 CCTBX 기하 구속 및 2면각 보정을 거치며 RMSD는 0.531Å로 수렴했습니다. 일반적으로 단백질 결정학에서 1.8Å 분해능 구조의 자연스러운 열진동(Thermal fluctuation) 및 분해능 한계 변위가 약 0.5 ~ 0.8Å 수준임을 감안할 때, 원본의 접힘 상태를 엄격히 보존하면서 라마찬드란 선호 영역 비율을 0%로 끌어내리는 데 필요한 최적의 미세 변위만 발생했음을 증명합니다.

    2) 용매화 쉘(Solvation Shell)의 수렴과 복원 (58 → 51 → 57 HOH)

    단백질 표면의 물 분자는 단순한 부속물이 아니라 3차원 입체 구조를 지탱하는 핵심 수소 결합 네트워크입니다. 각 단계별 물 분자(HOH)의 변화를 분석하면 다음과 같은 물리화학적 정제 과정이 명확히 드러납니다.

    • 1UBQ 원시 결정 구조 (58 HOH):

      X-선 회절 실험을 통해 결정 격자 내에서 고정된 58개의 물 분자(산소 원자 58개, 수소 미포함)가 등록되어 있습니다.

    • 1단계 HanjariNebula (51 HOH / 올아톰 수화):

      결정 내 노이즈 물을 일단 배제하는 Clean Dry 정책을 거친 후, 분자 동역학 힘장(AMBER14SB)을 통해 단백질 표면의 정전기적 결합 포켓에 51개의 물 분자를 재배치했습니다. 이때 분자 동역학 계산을 위해 각 물 분자에 수소 원자 2개씩을 명시적으로 부여하여 총 153개 원자(51 O + 102 H)로 구성된 올아톰(All-atom) 용매 쉘을 구축했습니다.

    • 2단계 CosmicDistiller (57 HOH / 결정학적 수렴):

      Phenix/CCTBX 결정학 기하 구속 정제를 거치며, 단백질 백본 및 곁사슬의 이상적인 수소 결합 거리를 계산하여 최종 57개의 구조 수화 물 분자로 정밀 수렴시켰습니다.

    최종 단계의 물 분자 수(57개)는 원본 X-선 결정 구조의 물 분자 수(58개)와 거의 완벽하게 일치하며, 이는 인위적인 과수화 없이 단백질 표면 포켓이 요구하는 물리화학적 1차 수화 쉘을 거의 원래 상태 수준으로 정밀하게 재구성했음을 보여줍니다.

  • [연구 노트] 단백질 구조 벤치마크 참여 현황 및 향후 분석 계획

    HanjariFold 개발팀은 최근 진행된 단백질 3차원 구조 예측 및 정제 분야의 국제 벤치마크 프로그램(CASP)에 참여하여, 공개된 대상 타깃들에 대한 계산 구조 제출 작업을 모두 완료하였습니다.

    현재는 공식 제출 기간이 마감되어 주최 측 및 평가위원회의 심층 평가가 진행되는 단계에 접어들었습니다.

    연구 개요 및 적용 파이프라인

    이번 작업에서는 최신 딥러닝 기반 모델링 기법을 통해 확보된 초기 구조 좌표를 바탕으로, HanjariFold의 독자적인 정제 및 물리 최적화 알고리즘을 연계 적용하였습니다.

    • 물리적 힘장 최소화 (HanjariNebula Engine):

      원자 간 비물리적 입체 충돌(Steric Clash)을 해소하고 수소결합 및 표면 수화 껍질을 연속적으로 배치하여 위치 에너지를 안정화하였습니다.

    • 기하 구속 기반 정밀 조율 (CosmicDistiller Engine):

      결정학적 표준에 부합하는 주쇄 2면각(Ramachandran distribution) 및 화학 결합 기하 구조를 정돈하여 구조의 물리화학적 신뢰도를 보정하였습니다.

    데이터 공개 원칙 및 엠바고 준수

    벤치마크 평가의 독립성과 공정성을 존중하기 위해, 대회 운영 규정과 비공개 실험 데이터 보호 원칙에 따라 다음과 같은 기준을 유지합니다.

    1. 타깃별 세부 정보 및 좌표 비공개:

      공식 평가가 완료되기 전까지 개별 타깃의 식별자(Target ID) 및 제출된 세부 원자 좌표는 외부에 공개하지 않습니다.

    2. 사전 비교 분석 배제:

      실험 그룹의 정답 결정 구조(Ground Truth)가 공식적으로 릴리즈되기 전까지 어떠한 형태의 예단이나 사전 정합성 분석도 진행하지 않습니다.

    향후 분석 계획 (12월 이후)

    주최 측의 공식 평가 결과가 공표되고 실험 구조 데이터가 정식으로 공개되는 12월 이후, 다음과 같은 분석 포스팅을 순차적으로 게재할 예정입니다.

    • 실험 정답 구조(Ground Truth)와의 1:1 정합성 분석:

      실제 고해상도 X-선/Cryo-EM 구조 대비 HanjariFold 정제 엔진이 달성한 백본 정밀도 및 곁사슬 배치 개선 정도를 객관적 수치로 검증합니다.

    • MolProbity 및 물리적 지표 변화 추적:

      초기 예측 좌표와 최종 제출 좌표 사이의 원자 충돌 점수(Clashscore), 라마찬드란 적합도, 결합 에너지 변화를 종합 비교합니다.

    • 수화 정책(Solvation Policy)에 따른 영향 고찰:

      용매 분자 배치 유무가 결합 포켓 및 복합체 안정성에 미친 실제 효과를 데이터 기반으로 공유합니다.

    HanjariFold는 앞으로도 순수 학술 연구 목적에 부합하는 투명하고 재현 가능한 단백질 구조 정제 파이프라인을 구축해 나가겠습니다. 12월 공식 결과 발표 이후 심도 있는 데이터 분석 글로 다시 찾아뵙겠습니다.

  • HanjariFold 서비스 안내 및 라이선스 정책 고지

    HanjariFold는 구조생물학 및 계산단백질 연구자들을 위해 최적화된 단백질 구조 정제 및 분자동역학(MD) 후처리 웹 플랫폼입니다.

    1. 플랫폼 개요 및 권장 파이프라인

    HanjariFold는 HanjariNebula(OpenMM 기반 All-Atom 에너지 최소화)와 CosmicDistiller(기하 구속 기반 정제)의 듀얼 엔진 아키텍처를 제공합니다.

    • 구조 품질 극대화를 위한 자체 진단 권장사항:

      다양한 벤치마크 테스트 결과, 최고의 구조 품질(MolProbity 스코어 극대화, 원자 충돌 억제, 주쇄 각도 최적화)을 달성하기 위해서는 Phenix 패키지 기반의 정제 및 검증 과정을 함께 연계하여 사용하는 것을 강력히 추천합니다.

    2. 순수 학술 연구 목적 운영 및 상업적 사용 제한

    본 사이트는 오직 순수 학술 및 비영리 연구 목적(Academic Research Only)으로만 운영되며, 비상업적 학술 용도로의 사용은 자유롭게 허용됩니다.

    • 상업적 사용 제한:

      본 플랫폼 및 내부 알고리즘을 영리 목적이나 상업적 서비스에 무단으로 도입·활용할 수 없습니다. 상업적 이용을 희망하시는 경우 반드시 개발자와의 사전 협의 및 별도의 정식 계약이 필요합니다.

    • 상세 코드 및 기술 사양:

      엔진의 구체적인 구현체와 알고리즘 세부 사양은 아래 공식 GitHub 저장소를 반드시 확인해 주시기 바랍니다.

    3. Phenix 소프트웨어 관련 라이선스 및 면책 조항 (필독)

    HanjariFold 포털 내에서 사용되는 제3자 소프트웨어인 Phenix(Python-based Hierarchical ENvironment for Itegrated Xtallography)와 관련하여 다음과 같이 명확히 밝힙니다.

    1. 상업적 라이선스 미보유 고지:

      본 사이트와 개발자는 현시점에서 Phenix의 상업적 라이선스(Commercial License)를 구매하지 않았으며, 따라서 본 서비스를 상업적으로 제공하거나 이용할 명분이 전혀 없음을 분명히 밝힙니다.

    2. 이용자 개별 라이선스 책임:

      Phenix 패키지를 상업적 환경에서 사용하거나 관련 기능을 활용하고자 하는 경우, 이용자 본인이 Phenix 컨소시엄을 통해 별도의 상업적 라이선스 계약을 체결해야 할 전적인 책임이 있습니다.

    3. 법적 면책(Disclaimer):

      본 개발자와 사이트는 사용자의 규정 외 사용이나 제3자 소프트웨어 라이선스 위반으로 인해 발생하는 어떠한 법적 분쟁, 손해, 책임에 대해서도 일체 책임을 지지 않습니다.

    연구 문의 및 제휴: 사이트 하단 Contact 또는 GitHub 저장소를 통해 문의해 주시기 바랍니다.

    proteinmaker.net@gmail.com