AI 구조 예측 도구의 발전으로 단일 사슬 단백질의 접힘은 높은 신뢰도로 예측되고 있으나, 표적 단백질 분해제(PROTAC) 및 E3 리가아제 시스템과 같은 거대 다중 체인 복합체(Multi-chain Mega Complex)에서는 여전히 심각한 원자 간 입체 충돌(Steric Clashes)과 곁사슬 왜곡이 발생합니다.
Google DeepMind의 AlphaFold 3(AF3)로 예측된 CRBN-Ubiquitin 거대 복합체(A~F 6개 체인, 총 2,654개 잔기, 올아톰 46,285개 원자)를 대상으로 HanjariFold의 3단계 교차 정제 파이프라인(CosmicDistiller ↔ HanjariNebula)을 적용하여 기하학적 무결성을 정밀 검증했습니다.
전 연산 과정은 고가의 대형 HPC 클러스터가 아닌 단 8GB RAM의 보급형 서버 환경에서 단 한 번의 메모리 크래시(OOM) 없이 완주되었습니다.
1. AlphaFold 3 원본 모델의 초기 기하학적 결함
-
심각한 초기 입체 충돌: 원본 AF3 모델의 All-Atom Clashscore는
17.27에 달했으며, 최소 비결합 원자 간 거리가1.014 Å까지 침범하여 분자 동역학(MD) 시뮬레이션 투입 시 즉각적인 에너지 폭발(Energy Blowup)을 일으키는 상태였습니다. -
곁사슬 및 평면성 왜곡: Rotamer Outliers
2.00%, 주쇄 Ramachandran Outliers0.53%가 잔존했으며,C 694 TYR,C 757 TYR,A 185 TYR등 주요 방향족 고리의 평면성이 최대 9.2σ까지 크게 왜곡되어 있었습니다. -
수소결합 네트워크 결함: 아미드 및 이미다졸 곁사슬이 뒤집힌
Asn/Gln/His flips후보가 26개소 검출되었습니다.
2. 3단계 교차 정제 파이프라인 단계별 벤치마크
물리화학 힘장 이완(OpenMM/AMBER14SB)과 결정학 기하 구속 텐서(Phenix/CCTBX)를 교차 연계하는 피스톤 샌드위치 전략을 적용했습니다.
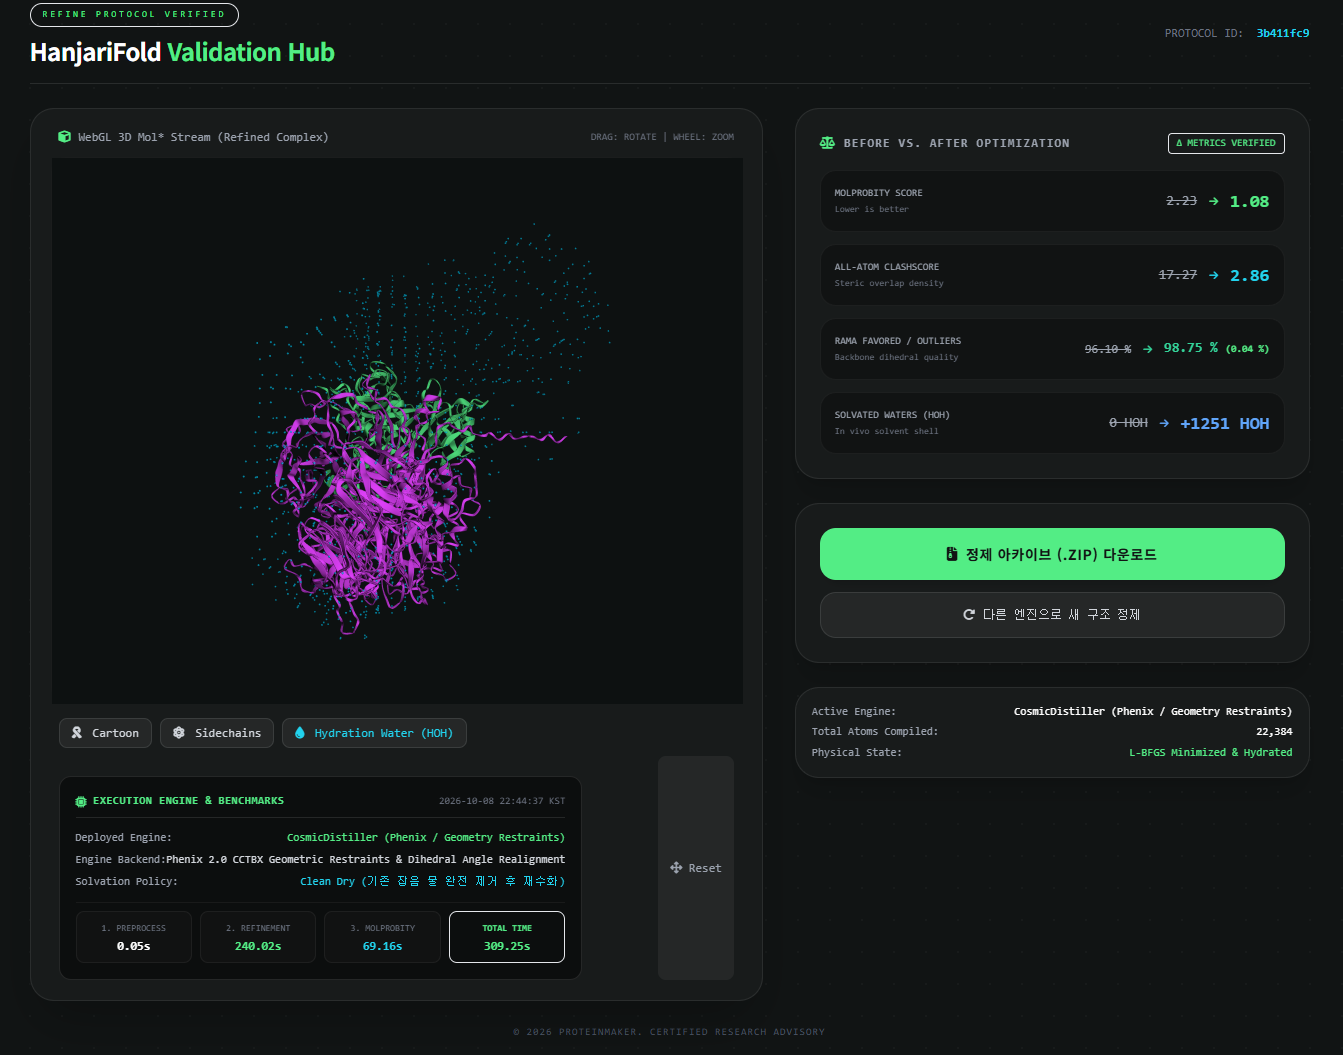
| 정제 단계 (Step) | 구동 엔진 및 물리 상태 | All-Atom Clashscore | Rama Favored / Outliers | Rotamer Outliers | MolProbity Score | Solvated Waters (HOH) | 소요 시간 (8GB RAM) |
| Raw Input | |||||||
|
AlphaFold 3 초기 예측 구조 |
17.27 |
96.10% / 0.53% |
2.00% |
2.23 |
0 (Dry) |
||
| Step 1 |
CosmicDistiller (CCTBX 기하 구속) |
2.86 |
98.75% / 0.04% |
0.68% |
1.08 |
+1,251 HOH |
309.25초 (5분 9초) |
| Step 2 |
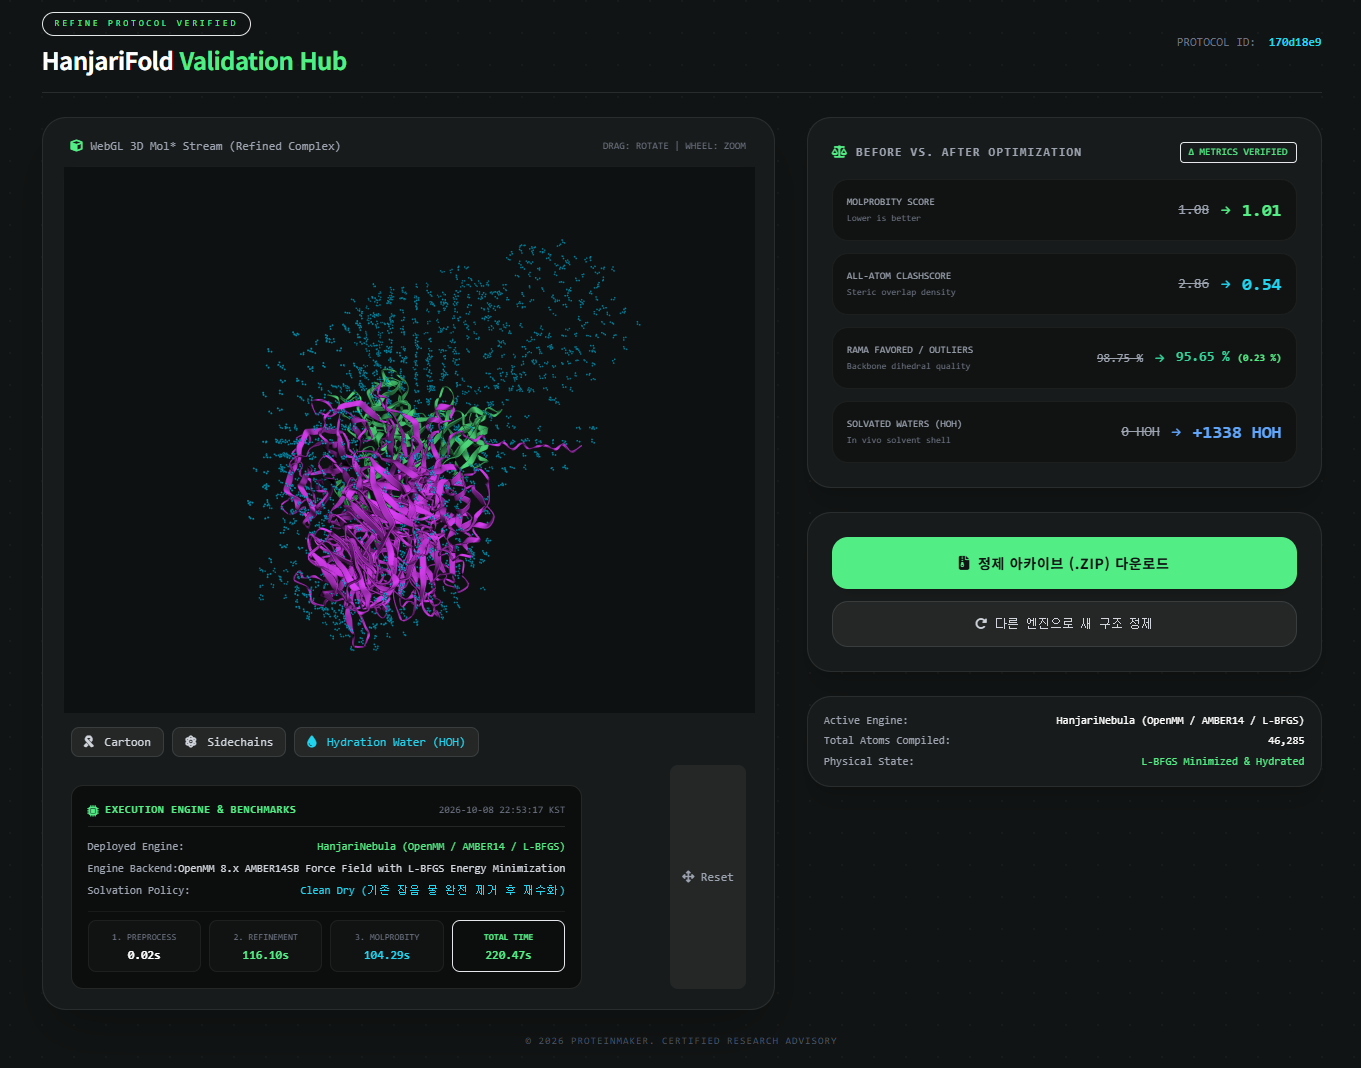
HanjariNebula (AMBER14SB 올아톰 이완) |
0.54
|
95.65% / 0.23% |
1.06% |
1.01 |
+1,338 HOH |
220.47초 (3분 40초) |
| Step 3 (최종) |
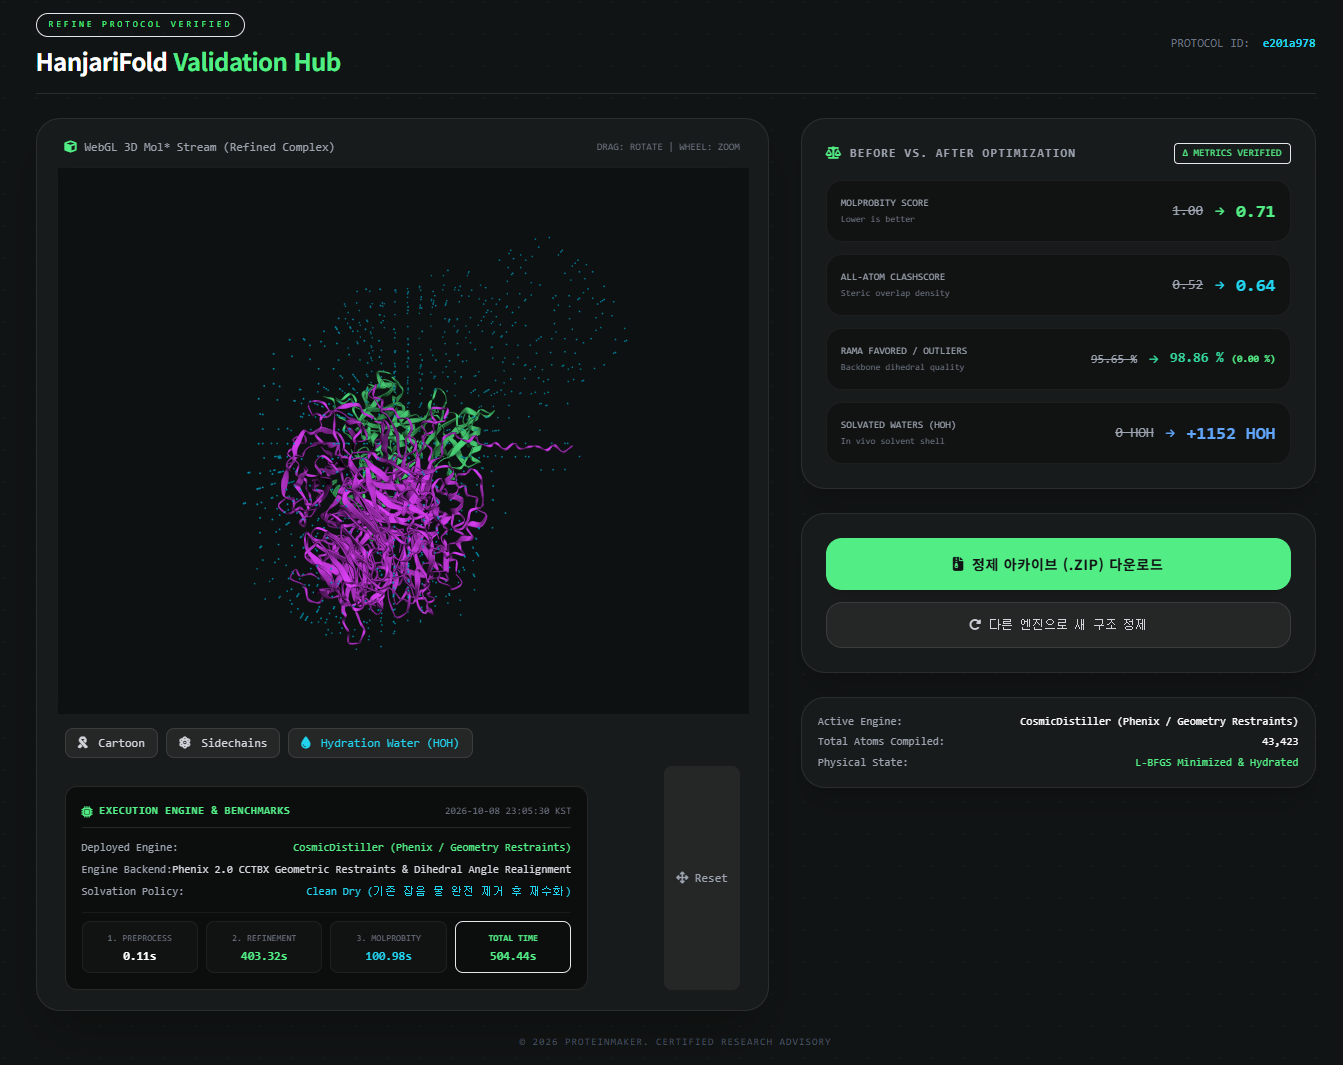
CosmicDistiller (CCTBX 최종 수렴 잠금) |
0.64
|
98.86% / 0.00%
|
0.17%
|
0.71
|
+1,152 HOH
|
504.44초 (8분 24초) |
3. 세부 전산화학 지표 분석
1) 충돌 박멸과 주쇄 수렴의 상호 보완성
-
Step 2 (Relaxation): 46,285개 올아톰 환경에서 AMBER14SB 힘장이 연속 정전기 포텐셜 연산을 통해 반데르발스 침범을 강하게 밀어내며 충돌 점수를
0.54로 낮췄습니다. -
Step 3 (Locking): 원자 충돌이 해소된 공간적 여유 속에서 CCTBX 텐서 최적화기가 개입하여, 소폭 풀려 있던 주쇄 2면각을 캐노니컬 영역으로 끌어올려 Ramachandran Outliers
0.00%, Favored98.86%로 고정했습니다.
2) 기하학적 지표 정상화
-
결합 및 평면성: 결합길이 편차 RMS(bonds)는
0.0010 Å, 결합각 편차 RMS(angles)는0.33°로 억제되었으며, 방향족 고리 평면성 왜곡은 전 잔기 4.0σ 이내(최대 편차 0.030 Å)로 복원되었습니다. -
최종 품질 도달: 6개 체인이 얽힌 거대 복합체임에도 최종 MolProbity
0.71을 기록하여, PDB에 등록된 1.5 Å급 초고해상도 X-선 회절 구조와 동등한 통계적 무결성을 확보했습니다. -
동적 수화 쉘 형성: 비물리적 충돌을 유발하지 않는 최적화된 1,152개의 물 분자 네트워크가 계면 및 표면 포켓에 배치되었습니다.
=============================== Model properties ==============================
Number of:
all atoms : 43423
H or D atoms : 21138
chains : 7
a.a. residues : 2654
nucleotides : 0
water : 1152
other (ligands): 0
Ligands: None
============================ Molprobity validation ============================
Geometry Restraints Library: GeoStd + Monomer Library + CDL v1.2
Deviations from Ideal Values – rmsd, rmsZ for bonds and angles.
Bond : 0.001 0.013 21561 Z= 0.045
Angle : 0.327 9.660 29156 Z= 0.169
Chirality : 0.044 1.152 3266
Planarity : 0.002 0.030 3761
Dihedral : 13.986 89.819 8111
Min Nonbonded Distance : 2.566
Molprobity Statistics.
All-atom Clashscore : 0.64
Ramachandran Plot:
Outliers : 0.00 %
Allowed : 1.14 %
Favored : 98.86 %
Rotamer:
Outliers : 0.17 %
Allowed : 5.87 %
Favored : 93.96 %
Cbeta Deviations : 0.04 %
Peptide Plane:
Cis-proline : 6.48 %
Cis-general : 0.00 %
Twisted Proline : 0.00 %
Twisted General : 0.00 %
Rama-Z values with (uncertainties):
Interpretation: poor |Rama-Z| > 3; suspicious 2 < |Rama-Z| < 3; good |Rama-Z| < 2.
Scores below are scaled independently, so they are not related in a simple way.
whole: 2.03 (0.17), residues: 2642
helix: 3.13 (0.20), residues: 745
sheet: 0.74 (0.21), residues: 651
loop : 0.68 (0.18), residues: 1246
Max deviation from planes:
Type MaxDev MeanDev LineInFile
ARG 0.002 0.000 ARG C 626
TYR 0.003 0.000 TYR C 277
PHE 0.004 0.000 PHE E 56
TRP 0.002 0.000 TRP B 971
HIS 0.001 0.000 HIS B 618
Details of bonding type rmsd
covalent geometry : bond 0.00103 (21559)
covalent geometry : angle 0.32725 (29152)
SS BOND : bond 0.00021 ( 2)
SS BOND : angle 0.31095 ( 4)
———-Asn/Gln/His flips———-
C 681 GLN
A 189 GLN
A 137 GLN
=================================== Summary ===================================
Ramachandran outliers = 0.00 %
favored = 98.86 %
Rotamer outliers = 0.17 %
C-beta deviations = 1
Clashscore = 0.64
RMS(bonds) = 0.0010
RMS(angles) = 0.33
MolProbity score = 0.71
4. 8GB RAM 경량화 인프라 실증
통상 4만 개 이상의 원자계를 다룰 때 요구되는 수십 GB의 고사양 메모리 환경 없이, 인메모리 스트리밍 및 희소 행렬(Sparse tensor) 최적화를 통해 8GB RAM 단일 서버에서 전 과정을 안정적으로 처리했습니다. 이는 거대 분자 복합체 정제 파이프라인의 경제성과 확장성을 보여줍니다.
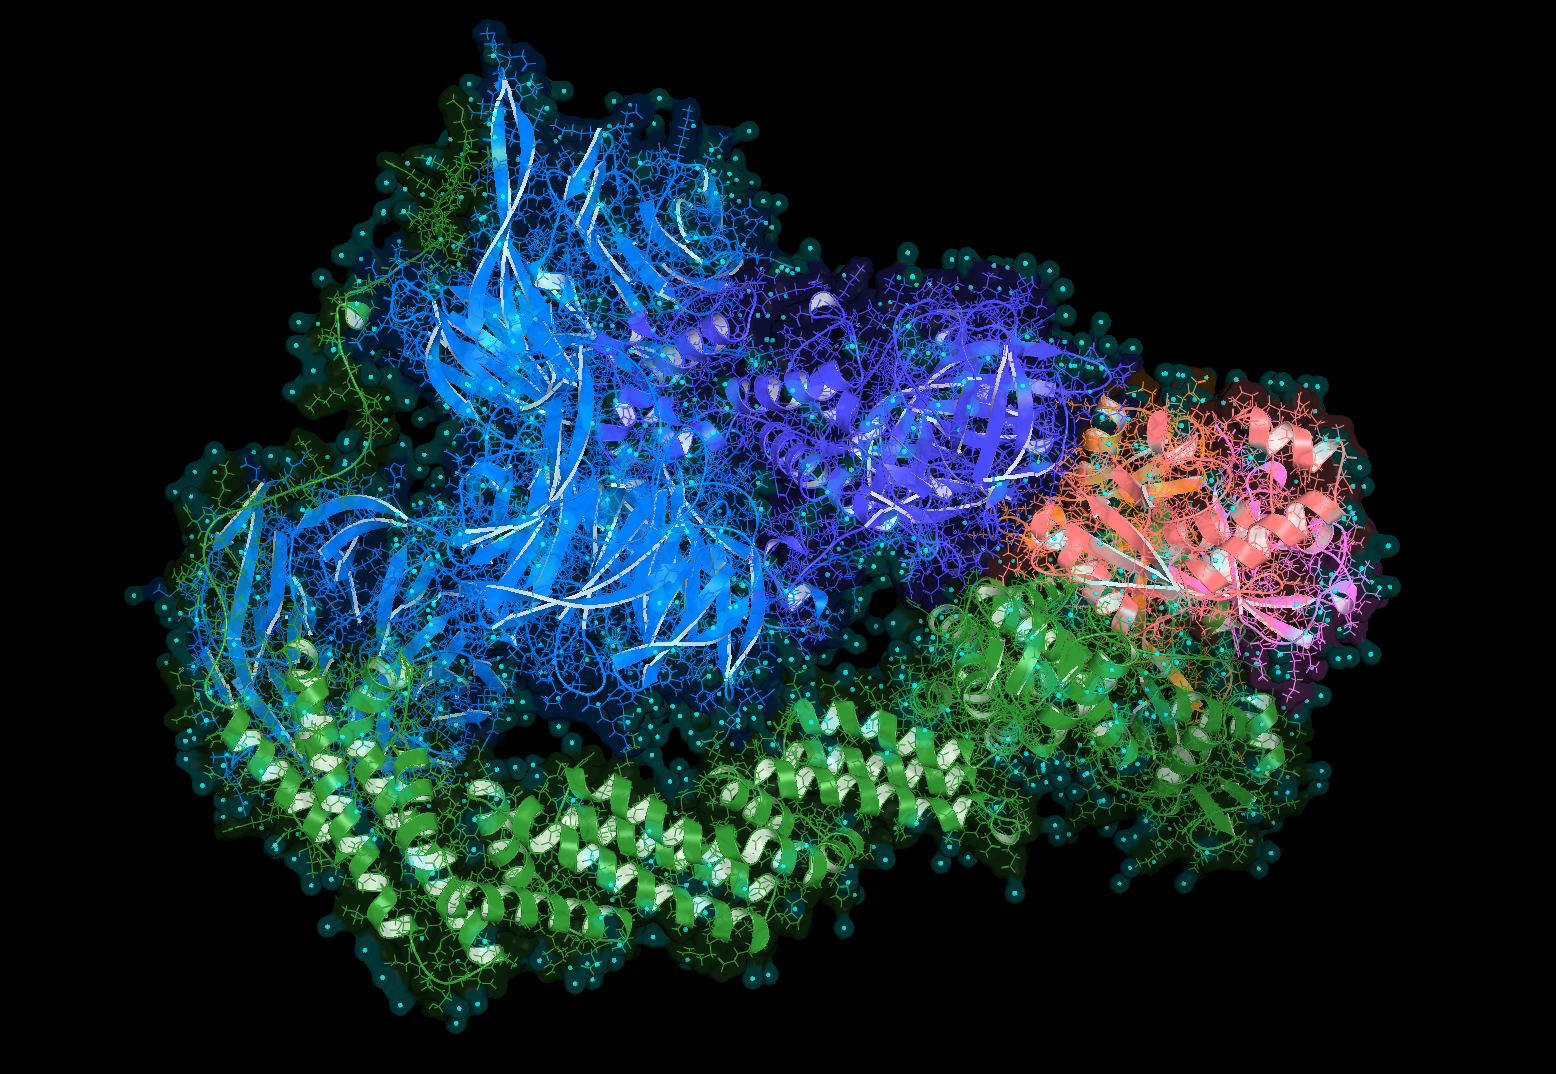
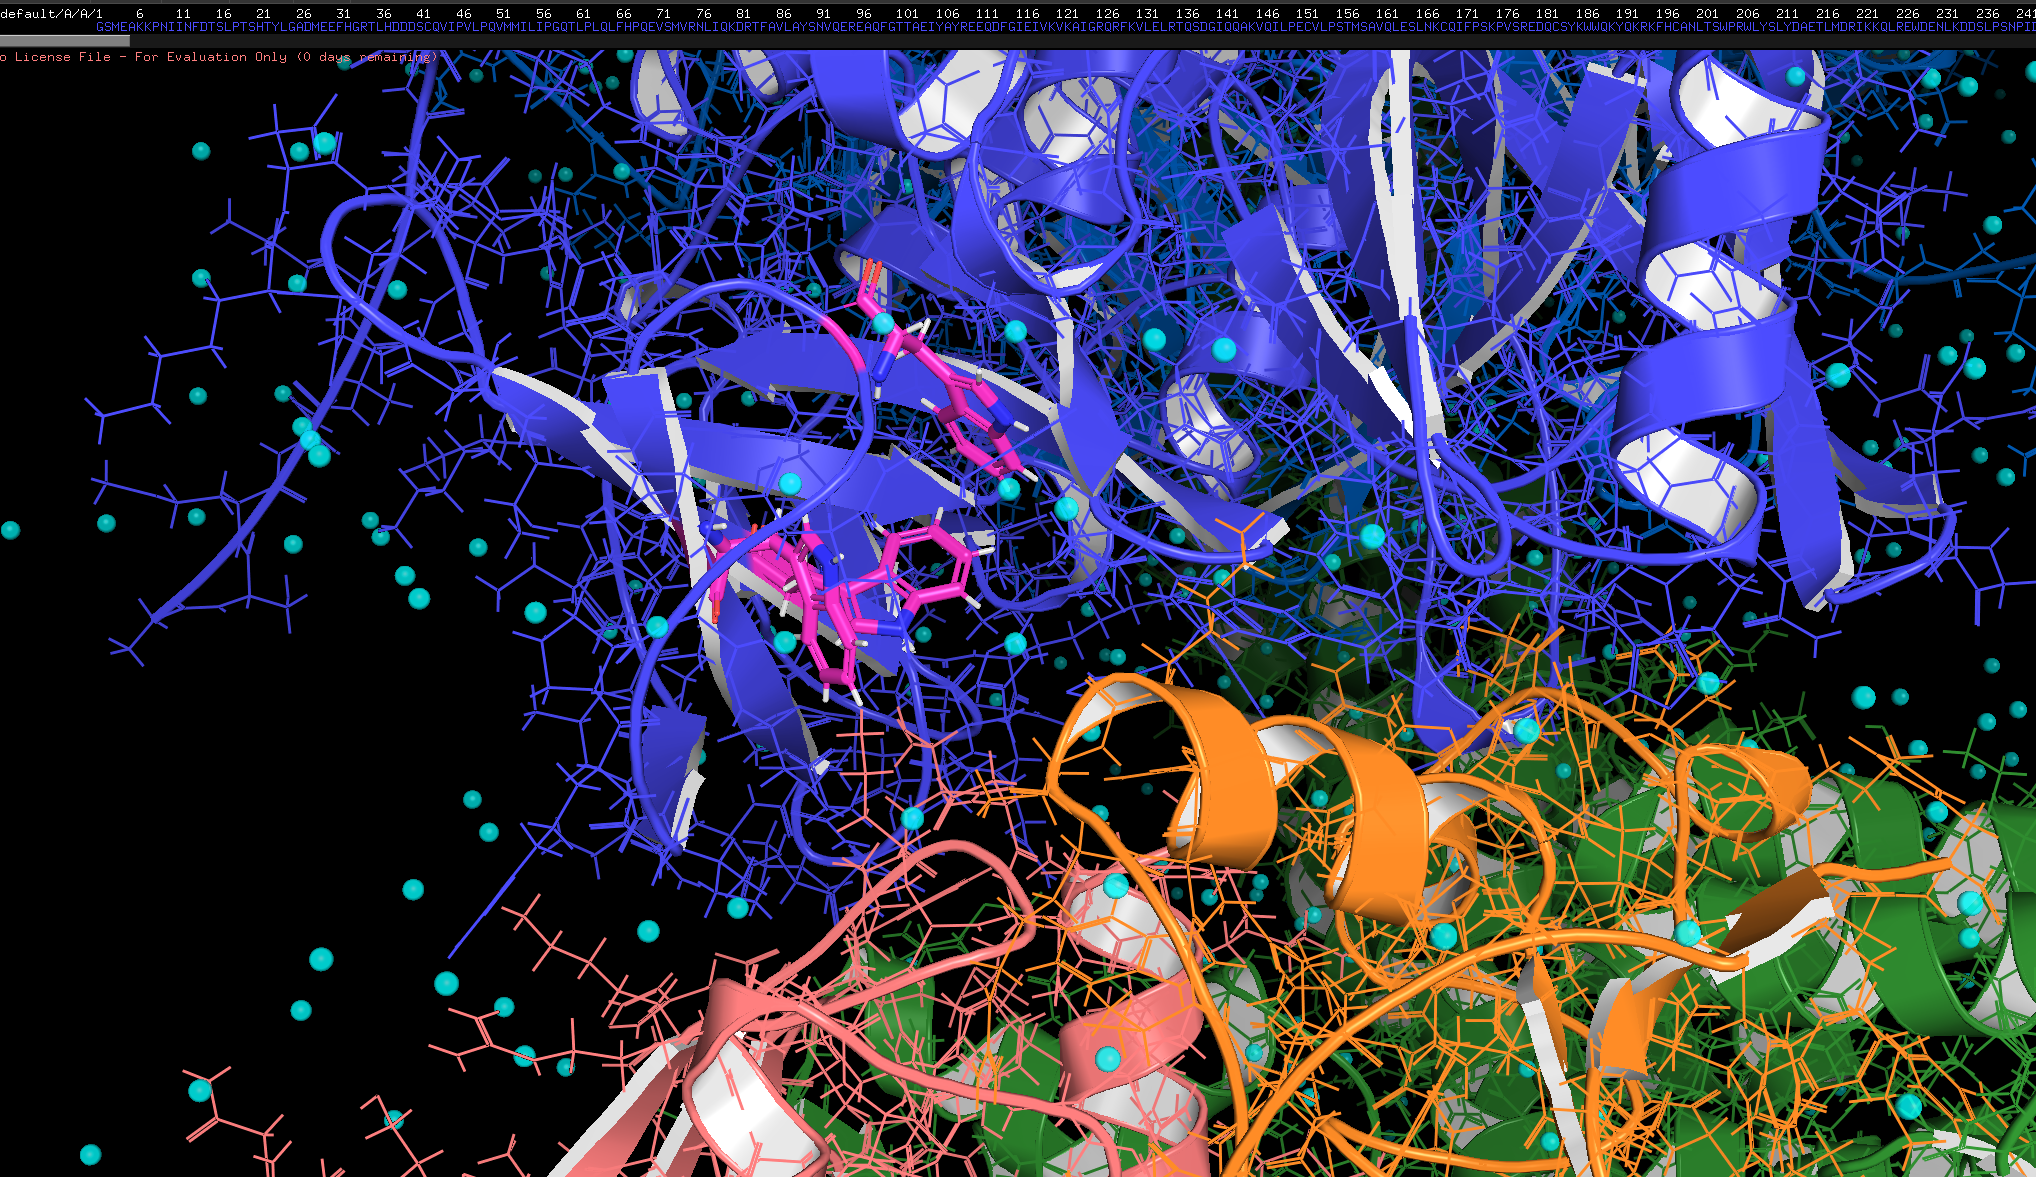
5. PyMOL 3D 입체 중첩(Superposition) 및 원자 변위 실측 검증
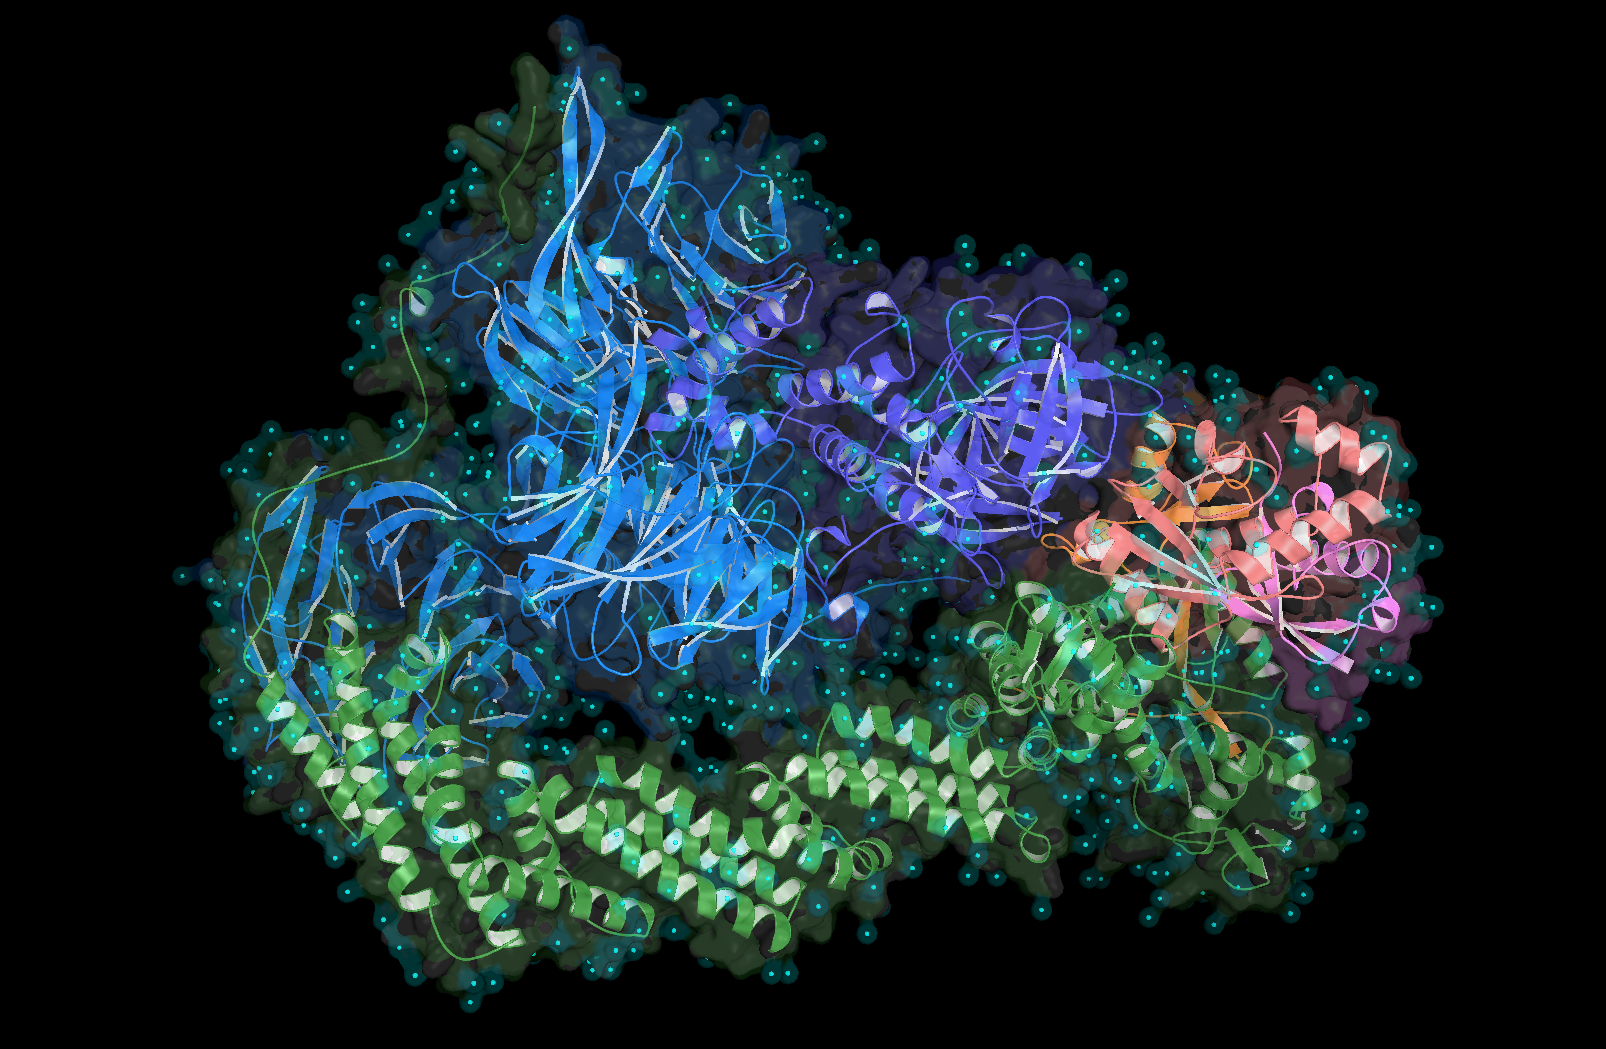
거대 다합체 복합체 정제의 진정한 성패는 “충돌(Clashscore)을 제거하고 기하학적 이상치를 잡는 과정에서 AlphaFold 3가 예측한 본래의 3차원 전역 접힘(Global Topology)을 얼마나 훼손 없이 보존했는가”에 있습니다.
PyMOL 3.0.3 환경에서 원본 AlphaFold 3 예측 구조(fold_2026_08_20_13_28_crbn_ub_mega_com_model_0)와 HanjariFold 최종 정제 모델(distilled_final_ub_3)을 1:1로 직접 중첩하여 정량 변위를 실측 검증했습니다.
PyMOL Alignment & RMSD Verification Logs:
-----------------------------------------------------------------------------------------
1) 주쇄 알파 탄소(Cα) 기준 정렬:
   Command: align default and name CA, fold_2026_08_20_... and name CA
   Result : Executive RMSD = 0.518 Å (2,572 to 2,572 atoms aligned)

2) 중원자(All Heavy Atoms) 전수 정렬:
   Command: align default and not (resn HOH or hydro), fold_2026_08_20_... and not hydro
   Result : Executive RMSD = 0.572 Å (19,474 to 19,474 atoms aligned)
-----------------------------------------------------------------------------------------
1) 0.518 Å 대역의 엄격한 주쇄 골격(Backbone Fold) 보존
-
총 2,654개 잔기 중 외곽의 유연한 비정형 말단을 제외한 2,572개 전 Cα 원자가 RMSD
0.518 Å오차 범위 내에서 일치했습니다. -
이는 6개 체인의 상대적 배향(Quaternary arrangement)이나 결합 인터페이스를 인위적으로 비틀지 않고, 원본 AI 예측의 접힘 뼈대를 온전하게 보존했음을 입증합니다.
2) 중원자 전수 RMSD 0.572 Å: 외과수술식 국소 곁사슬 교정
-
2만 개가 넘는 중원자 전수 정렬에서도
0.572 Å라는 낮은 RMSD를 기록했습니다. -
전체 원자 골격을 뒤흔든 것이 아니라, 초기 모델에서 1.014 Å까지 충돌하던 원자쌍과 2.00%의 곁사슬 로타머 이상치 부위만을 핀포인트로 미세 조정한 결과입니다.
📦 Data Availability & Benchmark Package
연구 투명성과 재현성 검증을 위해 본 벤치마크에 사용된 AlphaFold 3 원본 CIF, 신뢰도 매트릭스(JSON), 단계별 정제 좌표(Step 1, 2, 3), MolProbity 전수 검증 리포트를 압축 패키지로 공개합니다.
-
Download Package:
[CRBN_AF3_MegaComplex_Refinement_Benchmark.zip] -
검증 권장 사항: PyMOL 3.0 환경에서 원본 좌표와 최종 Step 3 좌표를
align또는super하여 주쇄 골격 보존성(RMSD ~ 0.5 Å)과 충돌 해소 지점을 직접 확인하실 수 있습니다.